Diagnóstico y Fisiopatología de las Enfermedades de Motoneurona en la Neuropediatría
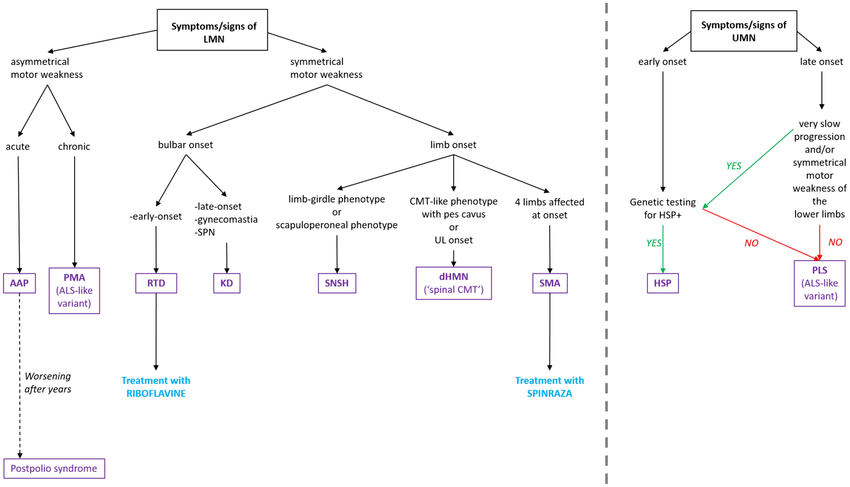
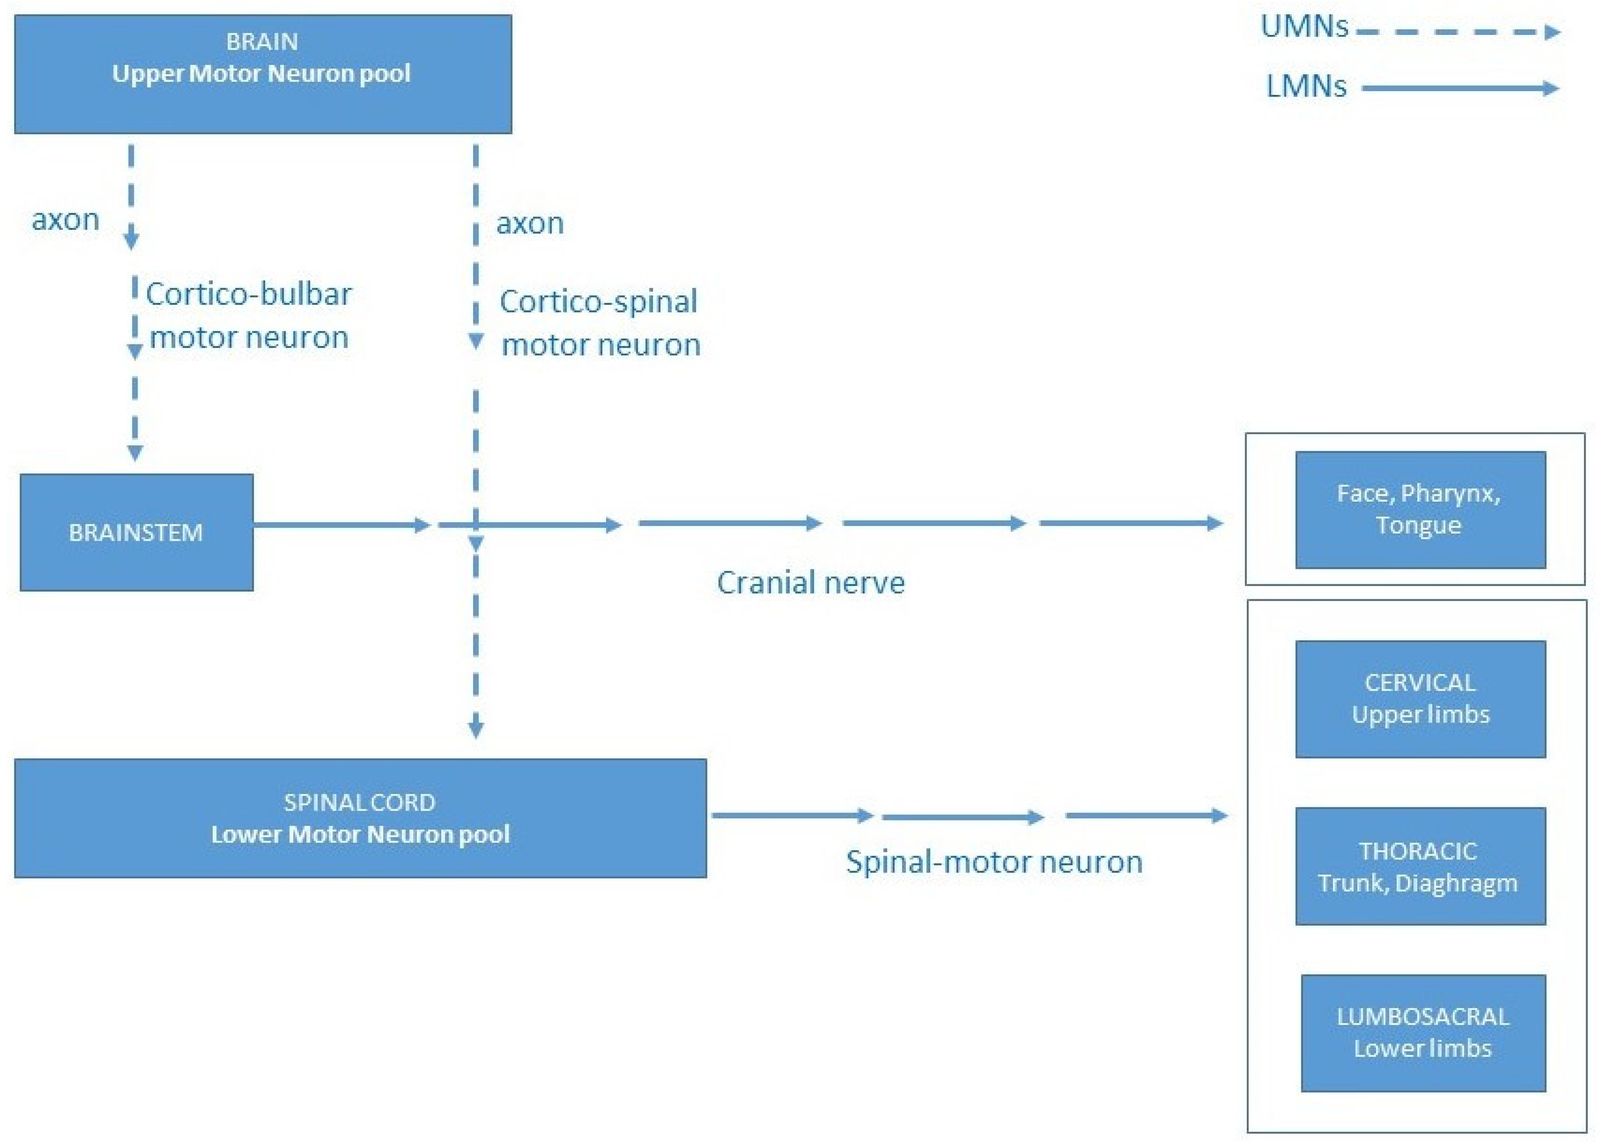
Las enfermedades de motoneurona en la infancia abarcan un espectro heterogéneo de trastornos hereditarios y adquiridos que afectan las neuronas motoras, responsables de la transmisión del impulso desde el sistema nervioso central hasta los músculos esqueléticos. Estas condiciones se clasifican según el patrón de afectación (upper motor neuron [UMN] vs. lower motor neuron [LMN] vs. motoneuronas superiores o inferiores hereditarias) y su base genética, impactando la motilidad, la fuerza muscular y la función refleja de manera distintiva.
La fisiopatología central de las enfermedades de motoneurona hereditaria se fundamenta en defectos genéticos que comprometen la integridad estructural y funcional de las neuronas motoras. Por ejemplo, en la Atrofia Muscular Espinal (AME), mutaciones en el gen SMN1 (y en algunos casos modificadores del gen SMN2) provocan degeneración progresiva de las motoneuronas del asta anterior de la médula espinal, conduciendo a debilidad muscular simétrica y pérdida de reflejos en un contexto de preservación relativa de la función sensorial y cognitiva (Cournau et al., 2017). En contraste, la Esclerosis Lateral Primaria (PLS), aunque más frecuente en adultos, tiene formas pediátricas que mimetizan la ELA, con afectación selectiva de motoneuronas superiores e inferiores, generando espasticidad, hiperreflexia y contracturas, pero sin afectación de la vía sensitiva media (Battelle et al., 2020).
En el contexto pediátrico, las enfermedades de motoneurona hereditaria incluyen trastornos como la Esclerosis Muscular Hereditaria Distal (SMD), asociada a mutaciones en genes implicados en el transportador de riboflavina (por ejemplo, SLC25A4), afectando la homeostasis mitocondrial y la función axonal (Poirier et al., 2019). La distinción entre formas UMN y LMN es fundamental: en la afectación UMN, predomina rigidez muscular, hiperreflexia marcada (>200 ms en reflexología rotulada), y atrofia distal, mientras que en LMN se observa debilidad focal, fasciculaciones, y atrofia muscular con hiporreflexia. La evaluación debe integrar la escala PedNIHSS (Pick NIH Stroke Scale adaptada), que en neuropediatría se ajusta para evaluar la función motora, postural y reflejos en niños, permitiendo cuantificar gravedad y seguimiento (Yoshida et al., 2018).
Base Genética y Mecanismos Moleculares
Las enfermedades de motoneurona hereditaria en pediatría están frecuentemente ligadas a mutaciones monogénicas que afectan procesos esenciales para la supervivencia y función axonal. En la AME, la pérdida de función del gen SMN1 induce disfunción de vesículas SNARE y alteración en el transporte axonal, provocando degeneración de motoneuronas y atrofia muscular (Cournau et al., 2017). En la SMD, mutaciones en SLC25A4 comprometen el transporte de riboflavina, esencial para la síntesis de NAD+ y metabolismo energético mitocondrial, generando estrés oxidativo y daño axonal (Poirier et al., 2019). En HSP, mutaciones autosómicas dominantes en genes como SPG4 (codificante para espastina) causan acumulación de microtúbulos anormales y fallo en el reciclaje axonal, llevando a degeneración disto-proximal (Ashworth & SARA classification). Esta comprensión molecular ha permitido el desarrollo de terapias dirigidas, como el antisenso oligonucleótido nusinersen en AME, que aumenta la expresión de SMN2 funcional, mejorando la supervivencia y función motora (Cureton et al., 2020).
La evaluación clínica debe integrar escalas validadas, como la escala PedNIHSS adaptada para pediatría, que cuantifica la gravedad de signos UMN/LMN mediante reflexología, tono muscular, espasticidad y funcionalidad motora, permitiendo monitorizar progresión y respuesta al tratamiento (Yoshida et al., 2018). La combinación de datos clínicos, genéticos y de imagen permite un diagnóstico temprano y preciso, fundamental para optimizar intervenciones multidisciplinarias que incluyen fisioterapia, terapia ocupacional, soporte respiratorio y asesoramiento genético familiar.
En resumen, las enfermedades de motoneurona en neuropediatría representan un desafío diagnóstico y terapéutico profundo, donde la integración de fisiopatología genética, evaluación clínica rigurosa y seguimiento longitudinal define el manejo óptimo. La identificación temprana no solo mejora la calidad de vida, sino que abre vías para terapias innovadoras que modifican el curso de la enfermedad.
Implicaciones pronósticas y seguimiento longitudinal
El pronóstico en las enfermedades de motoneurona hereditaria pediátricas varía ampliamente según el tipo y severidad genética. Formas como AME tipo I presentan un curso fatal en los primeros años de vida sin intervención, mientras que variantes con terapias génicas emergentes muestran mejor pronóstico funcional (Cureton et al., 2020). La progresión clínica incluye inicialmente debilidad distal o espástica, seguida de pérdida funcional progresiva, contracturas y, en casos no intervenidos, insuficiencia respiratoria y cardiovascular. La monitorización mediante escalas pediátricas como PedNIHSS permite detectar cambios sutiles, facilitando ajustes tempranos en el tratamiento. Además, la identificación genética precisa es fundamental para asesorar a familias y planificar intervenciones a largo plazo. En neuropediatría, el diagnóstico temprano y el seguimiento multidisciplinario son pilares para optimizar el desarrollo motor y prevenir complicaciones, mejorando la calidad de vida y esperanza de vida de los pacientes afectados.
En resumen, las enfermedades de motoneurona en neuropediatría representan un desafío diagnóstico y terapéutico profundo, donde la integración de fisiopatología genética, evaluación clínica rigurosa y seguimiento longitudinal define el manejo óptimo. La identificación temprana no solo mejora la calidad de vida, sino que abre vías para terapias innovadoras que modifican el curso de la enfermedad.
Puntos clave de aplicación clínica: En niños con debilidad progresiva inexplicada, rigidez espástica, hiporreflexia o signos de afectación UMN/LMN, se debe realizar una evaluación sistemática incluyendo EMG, resonancia magnética, estudios genéticos y valoración funcional con escalas adaptadas. La detección de mutaciones en genes específicos guía pronóstico y tratamiento personalizado. El manejo multidisciplinario es esencial para abordar las múltiples dimensiones de estas enfermedades, desde la rehabilitación hasta soporte respiratorio y apoyo psicosocial.