Enfermedad de Motoneurona en Neuropediatría
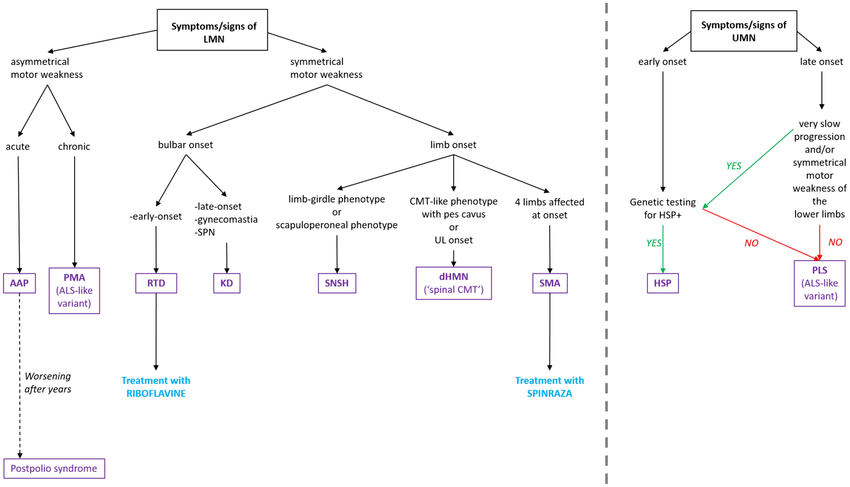
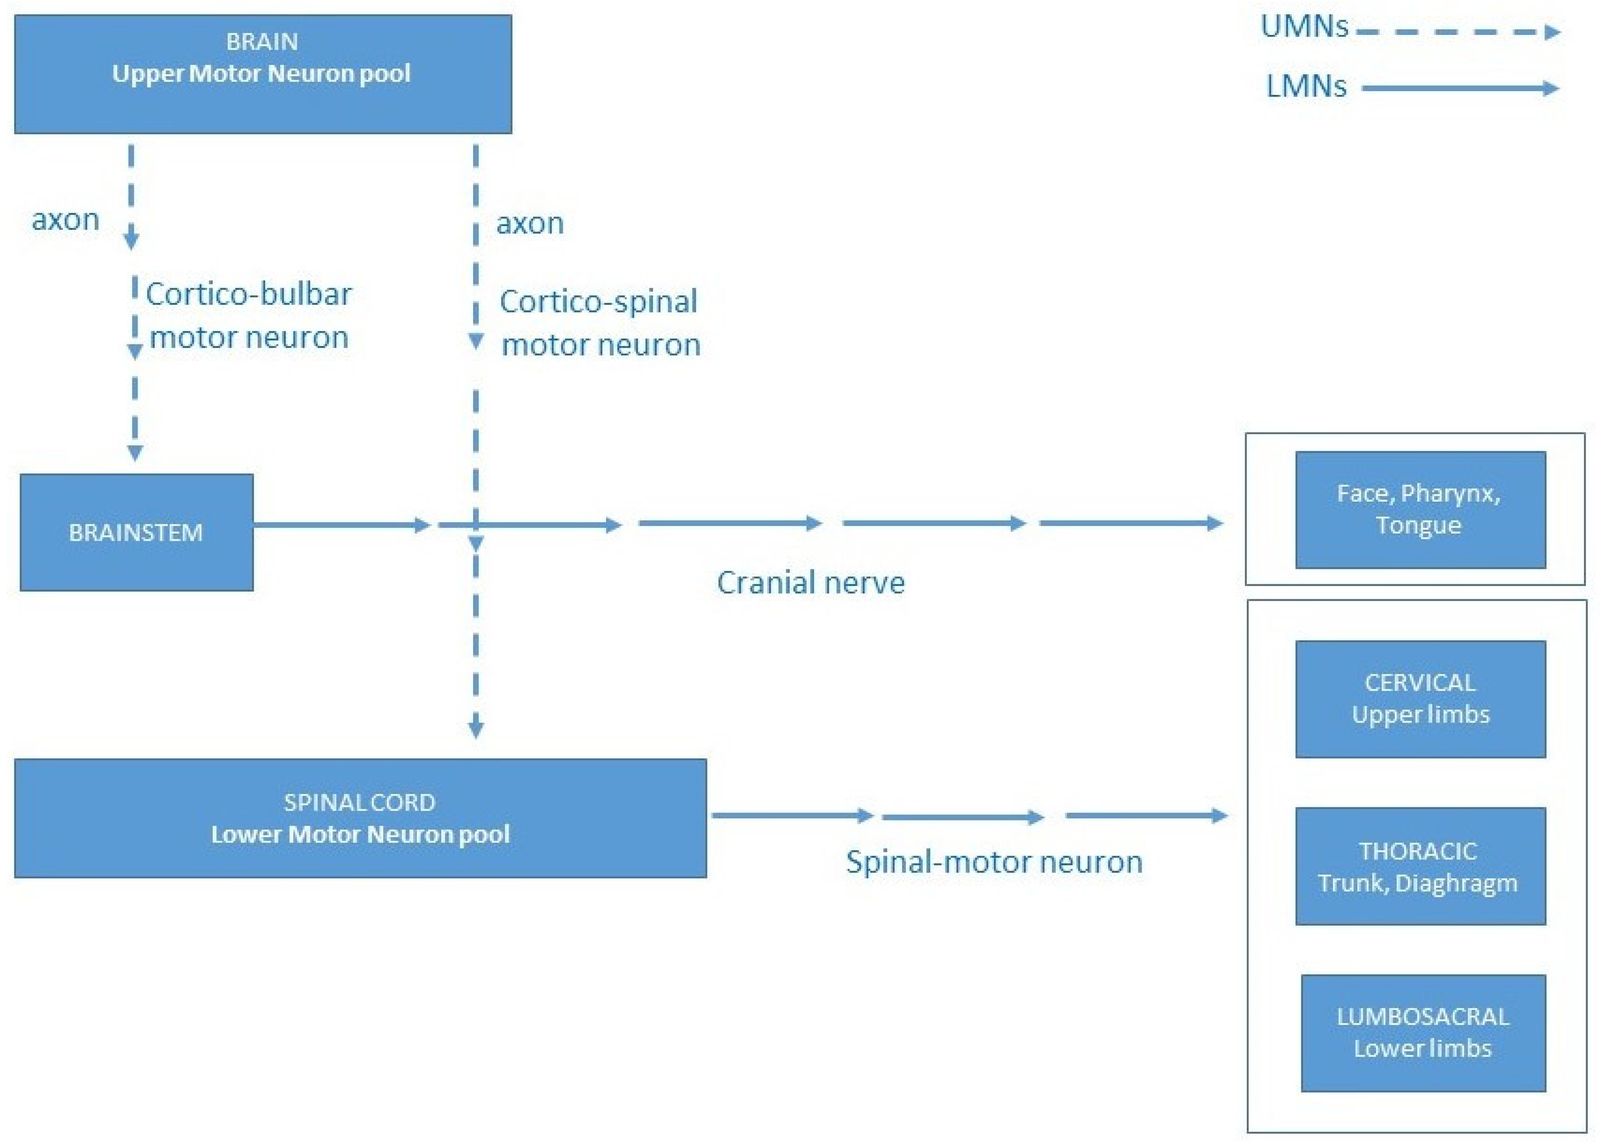
- Definición: Trastornos hereditarios o adquiridos que afectan motoneuronas superiores (UMN) o inferiores (LMN), causando debilidad muscular, alteraciones del tono y reflejos.
- Patrón clínico:
- UMN: espasticidad, hiperreflexia (>200 ms en reflejo rotulado), contracturas.
- LMN: debilidad focal, fasciculaciones, hiporreflexia, atrofia muscular.
- Entidades clave en pediatría:
- Atrofia Muscular Espinal (AME): mutaciones en
SMN1; afecta asta anterior de médula; simétrica, sin déficit sensorial. - Esclerosis Muscular Hereditaria Distal (SMD): mutaciones en
SLC25A4→ trastorno mitocondrial; afecta distal de extremidades. - Paraparesia Espástica Hereditaria (HSP): mutaciones en
SPG4→ acumulación de microtúbulos; degeneración axonal distal.
- Atrofia Muscular Espinal (AME): mutaciones en
- Diagnóstico:
- Clínica + EMG (diferenciar UMN/LMN).
- Resonancia magnética (excluir otras causas).
- Panel genético o exoma (para trastornos hereditarios).
- Escalas pediátricas: PedNIHSS para cuantificar gravedad y seguimiento.
- Tratamiento y pronóstico:
- AME: terapias génicas como nusinersen (antisenso oligonucleótido) → mejora supervivencia y función motora.
- Pronóstico varía según genotipo: AME tipo I es grave; nuevas terapias mejoran evolución.
- Progresión: debilidad → pérdida funcional → insuficiencia respiratoria.
Más detalles
El flujo diagnóstico debe diferenciar entre hereditarias (AME, SMD, HSP) y adquiridas (pólipomielitis, ELA). La evaluación debe ser multidisciplinaria: fisioterapia, terapia ocupacional, soporte respiratorio, asesoramiento genético.
Claves clínicas: En niños con debilidad o espasticidad progresiva, actuar temprano: realizar EMG, imagen, genética y PedNIHSS. Diagnóstico temprano permite intervención que modula el curso y mejora calidad de vida.
🔗 Consultar recurso enlazado: Enfermedad de motoneurona.