1. Classificazione per dimensione dell'unità
- STR (microsatelliti): 1-6 pb → grosso di patologia neurologica
- VNTR (senso ampio): numero variabile di copie, unità maggiore
- Minisatelliti classici: 10-60 pb (INS, MUC1)
- Macrosatelliti: migliaia di pb — stesso principio (nº variabile di copie), unità muchísimo maggiore (FSHD/D4Z4)
2. Perché sono instabili (meccanismo comune)
- Scivolamento della DNA polimerasi durante la replicazione
- L'ansa nascente si dissocia e si riassocia in un registro spostato → loop
- Ansa in filamento nascente → espansione
- Loop in anata loop → contrazione
- Maggiore è la lunghezza precedente, maggiore è la probabilità di loop → instabilità non lineare dopo la soglia critica (normale → premutazione → mutazione completa)
Conseguenza clinica: anticipazione genetica = manifestazione fenotipica di questa crescente instabilità meiotica (bias paterno o materno a seconda della malattia).
3. Tre meccanismi in base alla localizzazione della ripetizione (blocco STR)
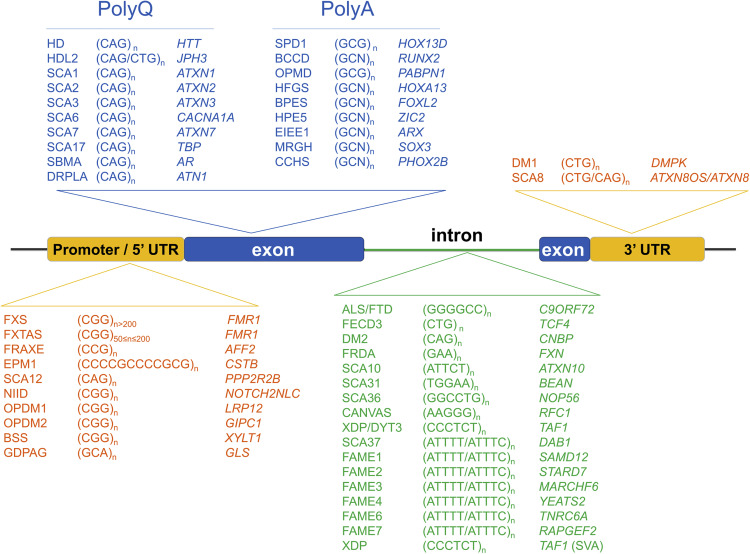
A) Esone codificante, tripletti (CAG=poliQ)
- Proteina anomala con tratto di poliglutammina
- Malfolding → aggregazione intranucleare
- Aumento della funzione tossica, dominante
- Es.: Huntington, SCA, Kennedy (legata all'X)
B) Regione non codificante (UTR, introne), grande espansione
- Silenziamento epigenetico → ipermetilazione → perdita di funzione (X fragile, Friedreich)
- Tossicità dell'RNA → sequestro delle proteine di splicing da parte dell'mRNA con ripetizione espansa (miotonia, C9orf72)
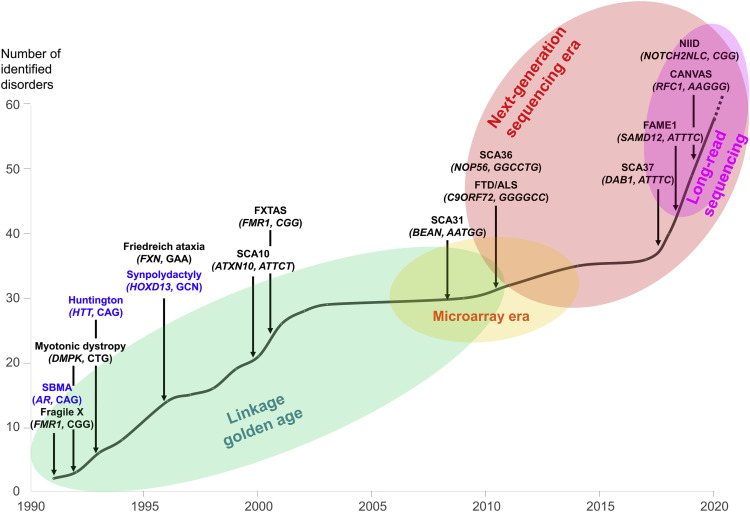
Malattie neurologiche causate da STR.
| Fenotipo abbreviato (numero MIM) | Gene | Modalità di ereditarietà | Motivo ripetuto | Posizione sul gene | Numero di ripetizioni patogenea | Cromosoma | Coordinate (hg38) | Fenotipo clinico | Riferimenti | |
|---|---|---|---|---|---|---|---|---|---|---|
| C9-FTD C9-ALS (#10550) | C9orf72 | AD | GGGGCC | Regione 5’ | 24–4000 | chr9 | 27573485 | 27573546 | Demenza frontotemporale, sclerosi laterale amiotrofica | [32, 47, 65] |
| CANVAS (#614575) | RFC1 | AR | (AAGGG)400–2000 (ACAGG)exp AAAAG (normale) | Introne 2 | 400–2000 | chr4 | 39348425 | 39348483 | Atassia cerebellare, neuropatia e sindrome da areflessia vestibolare | [11, 28, 138] |
| DM1 (#160900) | DMPK | AD | CTG (Interruzioni: CCG) | Regione 3’ | 50–10,000 | chr19 | 45770205 | 45770266 | Distrofia miotonica di tipo 1 | [60, 176] |
| DM2 (#602668) | CNBP (ZNF9) | AD | CCTG | Introne 1 | 50–11,000 | chr3 | 129172577 | 129172656 | Distrofia miotonica di tipo 2 | [176] |
| DRPLA (#125370) | ATN1 | AD | CAG | Esone 5 | 49–93 | chr12 | 6936717 | 6936775 | Atrofia dentato-rubro-pallido-nucleare | [78] |
| EIEE1/XLID (#308350) (#300419) (#300215) | ARX | XL | GCC | Esone 2 | 17–27 | chrX | 25013654 | 25013697 | Spettro clinico di disturbi che includono l'encefalopatia dello sviluppo e epilettica 1, l'idranencefalia con genitali anormali, la lissencefalia legata all'X 2 e la ritardo mentale legato all'X 29 | [73, 150] |
| FAME1 (#601068) | SAMD12 | AD | TTTCA all'interno della regione ripetuta TTTTA | Introne 4 | 105–3680 | chr8 | 118366813 | 118366918 | Epilessia mioclonica progressiva familiare 1 | [22, 68] |
| FAME2 (#607876) | STARD7 | AD | ATTTC all'interno della regione di ripetizione ATTTT | Introne 1 | 150–460 | chr2 | 96197067 | 96197124 | Epilessia mioclonica progressiva familiare 2 | [27] |
| FAME3 (#613608) | MARCHF6 | AD | TTTCA all'interno della regione ripetuta TTTTA | Introne 1 | 700–1035 | chr5 | 10356339 | 10356411 | Epilessia mioclonica progressiva familiare tipo 3 | [40] |
| FAME6 (#618074) | TNRC6A | AD | TTTCA all'interno della regione ripetuta TTTTA | Introne 1 | ? (solo 1 famiglia) | chr16 | 24613439 | 24613532 | Epilessia mioclonica progressiva familiare dell'adulto 6 | [68] |
| FAME7 (#618075) | RAPGEF2 | AD | TTTCA all'interno della regione ripetuta TTTTA | Introne 14 | ? (solo 1 famiglia) | chr4 | 159342527 | 159342618 | Epilessia mioclonica progressiva familiare dell'adulto 7 | [68] |
| FRAXE (#309548) | FMR2 (AFF2) | XLR | CCG | Regione 5’ | > 200 | chrX | 148500605 | 148500753 | Ritardo mentale, legato all'X, tipo FRAXE | [53] |
| FRDA (#229300) | FXN | AR | GAA | Introne 1 | 66–1300 | chr9 | 69037275 | 69037314 | Atassia di Friedreich | [5, 19, 162] |
| FXS (#300624) FXTAS (#300623) | FMR1 | XL | CGG | Regione 5’ | 200–3000 55–200 | chrX | 147911979 | 147912111 | Sindrome del X fragile Sindrome da tremore/atassia da X fragile, insufficienza ovarica prematura 1 | [162] [56] |
| HD (#143100) | HTT | AD | CAG (Interruzioni: CAA) | Esone 1 | 36–250 | chr4 | 3074876 | 3074941 | Malattia di Huntington | [96, 101] |
| HDL1 (#603218) | PRNP | AD | 24-base ottapeptide PHGGGWGQ | Esone 2 | 8–14 | chr20 | 4699379 | 4699380 | Malattia tipo Huntington 1 | [108] |
| HDL2 (#606438) | JPH3 | AD | CTG | Esone 2A | 40–59 | chr16 | 87604283 | 87604329 | Malattia tipo Huntington 2 | [62] |
| HMN | VWA1 | AR | GGCGCGGAGC | Esone 1 | 3 | chr1 | 1435799 | 1435820 | Neuropatia motoria assonale ereditaria | [121] |
| NIID (#603472) | NOTCH2NLC | AD | CGG | 5′ Regione | 66–517 | chr1 | 149390803 | 149390842 | Malattia da inclusioni intranucleari neuronali | [55, 118, 146] |
| OPDM1 (#164310) | LRP12 | AD | CGG | 5′ Regione | 90–130 | chr8 | 104588965 | 104588999 | Miopatia oculofaringodistale | [69] |
| OPDM2 (#618940) | GIPC1 | AD | CGG | Regione 5’ | 70–164 | chr19 | 14496029 | 14496104 | Miopatia oculofaringodistale | [172] |
| OPMD (#164300) | PABPN1 | AD | GCG | Esone 1 | 7–18 | chr14 | 23321472 | 23321511 | Distrofia muscolare oculofaringea | [15, 129] |
| OPML1 (#618637) | NUTM2B-AS1 | AD | CGG | 5′ Regione | 16–160 | chr10 | 79826364 | 79826403 | Miopatia oculofaringea con leucoencefalopatia 1 | [69] |
| SBMA (#313200) | AR | XLR | CAG | Esone 1 | 38–68 | chrX | 67545317 | 67545419 | Atrofia muscolare spinale e bulbare di Kennedy (malattia di Kennedy) | [44, 82, 147] |
| SCA1 (#164400) | ATXN1 | AD | CAG (Interruzioni: CAT) | Esone 8 | 39–91 | chr6 | 16327636 | 16327723 | Atassia spinocerebellare tipo 1 | [120, 141] |
| SCA2 (#183090) | ATXN2 | AD | CAG (Interruzioni: CAA, CGG, CGC) | Esone 1 | 33–200 (29–32 aumento del rischio di SLA) | chr12 | 111598950 | 111599019 | Atassia spinocerebellare di tipo 2 | [18, 133, 141, 148] |
| SCA3 (#109150) | ATXN3 | AD | CAG | Esone 10 | 53–87 | chr14 | 92071011 | 92071052 | Atassia spinocerebellare tipo 3 | [74] |
| SCA6 (183086) | CACNA1A | AD | CAG | Esone 47 | 19–33 | chr19 | 13207858 | 13207897 | Atassia spinocerebellare 6 | [141, 181] |
| SCA7 (#164500) | ATXN7 | AD | CAG | Esone 1 | 34–460 | chr3 | 63912685 | 63912716 | Atassia spinocerebellare 7 | [18, 30] |
| SCA8 (#608768) | ATXN8 | AD | CAG/TAG | 3’ UTR | 74–1300 | chr13 | 70139383 | 70139428 | Atassia spinocerebellare 8 | [79, 141, 155] |
| SCA10 (#603516) | ATXN10 | AD | ATTCT (Interruzioni: ATCCT) | Introne 9 | 280–4500 | chr22 | 45795355 | 45795424 | Atassia spinocerebellare tipo 10 | [88, 100, 141] |
| SCA12 (#604326) | PPP2R2B | AD | CAG | Regione 5’ | 51–78 | chr5 | 146878729 | 146878758 | Atassia spinocerebellare 12 | [63, 94, 141] |
| SCA17 (#607136) | TBP | AD | CAG (Interruzioni: CAT, CAA) | Esone 3 | 43–66 | chr6 | 170561907 | 170562017 | Atassia spinocerebellare 17, malattia di Huntington-like 4 | [97, 115, 141] |
| SCA31 (#117210) | BEAN1 | AD | TGGAA all'interno della regione di ripetizione TAAAA e TAGAA | Intron/ Regione intergenica | 500–760 (> 110 ripetizioni TGGAA) | chr16 | 66495475 | 66495509 | Atassia spinocerebellare 31 | [134] |
| SCA36 (#614153) | NOP56 | AD | GGCCTG | Introne 1 | 650–2500 | chr20 | 2652733 | 2652775 | Atassia spinocerebellare 36 | [77] |
| SCA37 (#615945) | DAB1 | AD | ATTTC entro (ATTTT)7–400 regione di ripetizione | Regione 5’ | 31–75 | chr1 | 57367044 | 57367125 | Atassia spinocerebellare 37 | [139] |
| ULD (#254800) | CSTB | AR | CCCCGCCCCGCG | A monte 5’ UTR | 30–125 | chr21 | 43776444 | 43776479 | Epilessia mioclonica progressiva 1A (malattia di Unverricht e Lundborg) | [87, 91] |
aQuesti intervalli variano tra i diversi studi e spesso il limite superiore è sconosciuto. È importante notare che questi sono solo potenzialmente patogeni. Esiste una piccola sottosezione (< 1%) della popolazione di controllo sana che presenta alleli espansi senza manifestazioni cliniche. Allo stesso modo, esistono alleli inferiori all'intervallo indicato che possono presentare alleli intermedi e sindromi da premutazione.
Malattie congenite e dello sviluppo causate da STR.
| Fenotipo (OMIM #) | Gene | Motivo | Numero di ripetizioni patogene | Posizione | (hg38) | Riferimenti | ||
|---|---|---|---|---|---|---|---|---|
| BPES (#110100) | FOXL2 | GCG | 22–24 | Esone | chr3 | 138946022 | 138946062 | [116] |
| CCHS (#209880) | PHOX2B | GCG | 24–33 | Esone | chr4 | 41745976 | 41746022 | [7] |
| DBQD2 (#615777) | XYLT1 | GGC | 100–800 | Regione 5’ | chr16 | 17470869 | 17470967 | [86] |
| FECD3 (#613267) | TCF4 | TGC | > 50 | Introne | chr18a | 55222184a | 55635956a | [167] |
| GDPAG (#618412) | GLS | Arterite a cellule giganti (GCA) | > 300 | Regione 5’ | chr2 | 190880873 | 190880920 | [159] |
| HFG (#140000) | HOXA13 | GCG | 24–26 | Esone | chr7 | 27199827 | 27199967 | [50] |
| HPE5 (#609637) | ZIC2 | GCG | 25 | Esone | chr13 | 99985449 | 99985494 | [17] |
| HSAN8 (#616488) | PRDM12 | GCG | 18–19 | Esone | chr9 | 130681606 | 130681641 | [23] |
| SPD1 (#186000) | HOXD13 | GCG | 22–29 | Esone | chr2 | 176093058 | 176093099 | [2] |
| XLMR (#300123) | SOX3 | GCG | 15–26 | Esone | chr3 | 181712415 | 181712456 | [89] |
aPosizione dell'intero gene elencata
4. Blocco VNTR (senso ampio)
Minisatelliti classici
- Variazione del numero di copie senza soglia patogena improvvisa
- Modulano il rischio poligenico (INS → diabete di tipo 1) o causano una malattia strutturale (MUC1 → ADTKD)
- Base storica del «DNA fingerprinting» forense
Macrosatelliti
— FSHD come caso paradigmatico
- D4Z4 (subtelomero 4q35): unità di 3,3 kb
- Normale: 11-100 copie / Patologico: ≤10 copie (FSHD1) — contrazione, nessuna espansione
- Contrazione della cromatina → derepressione di DUX4 (normalmente silenziato nel muscolo adulto) → tossicità
- Richiede l'aplotipo permissivo 4qA (la stessa contrazione in 4qB non causa la malattia)
- FSHD2: array normale, ma mutazione in SMCHD1 → stesso risultato (derepressione di DUX4) per via trans, non per contrazione cis
- Non segue l'anticipazione genetica classica (meccanismo epigenetico, non espansione di triplette)
- Sì, esiste un piccolo ma importante gruppo di malattie che condividono con la FSHD il meccanismo «atipico» (ripetizione grande, non microsatellite classico, e/o meccanismo epigenetico invece della tossicità diretta). Le più rilevanti per il tuo schema:
—- Sindrome ICF (Immunodeficienza, Instabilità Centromerica, anomalie Facciali)
- Colpisce le ripetizioni satellite 2 e 3 (sequenze pericentromeriche, non D4Z4, ma stesso principio di macrosatellite/eterocromatina ripetitiva)
- Meccanismo: mutazioni in DNMT3B (o ZBTB24, CDCA7, HELLS) → ipometilazione da queste regioni ripetute → descondensazione pericentromerica → instabilità cromosomica
- È praticamente l'equivalente autosomico recessivo del meccanismo della FSHD2: fallisce il macchinario che mantiene silenziata l'eterocromatina ripetitiva, invece di fallire la ripetizione stessa
—- Epilessia mioclonica progressiva di tipo 1 (Unverricht-Lundborg).
- Gen CSTB (cistatina B)
- Ripetizione dodecámera (12 pb) nel promotore — dimensione di confine tra microsatellite e minisatellite, un altro caso che non rientra nettamente nei classici STR
- Meccanismo: espansione (a differenza della FSHD) ma il risultato è perdita di funzione per riduzione trascrizionale, nessuna tossicità della proteina né dell'RNA — l'espansione nel promotore semplicemente ostacola la trascrizione del gene
- Utile come contrasto: espansione che causa perdita di funzione pura, senza guadagno tossico
19955111
{19955111:N989PCPW},{19955111:XHVJIQA4}
1
vancouver
50
default
2455
https://neuropediatoolkit.org/wp-content/plugins/zotpress/
%7B%22status%22%3A%22success%22%2C%22updateneeded%22%3Afalse%2C%22instance%22%3Afalse%2C%22meta%22%3A%7B%22request_last%22%3A0%2C%22request_next%22%3A0%2C%22used_cache%22%3Atrue%7D%2C%22data%22%3A%5B%7B%22key%22%3A%22N989PCPW%22%2C%22library%22%3A%7B%22id%22%3A19955111%7D%2C%22meta%22%3A%7B%22creatorSummary%22%3A%22Depienne%20and%20Mandel%22%2C%22parsedDate%22%3A%222021-05-06%22%2C%22numChildren%22%3A1%7D%2C%22bib%22%3A%22%26lt%3Bdiv%20class%3D%26quot%3Bcsl-bib-body%26quot%3B%20style%3D%26quot%3Bline-height%3A%201.35%3B%20%26quot%3B%26gt%3B%5Cn%20%20%26lt%3Bdiv%20class%3D%26quot%3Bcsl-entry%26quot%3B%20style%3D%26quot%3Bclear%3A%20left%3B%20%26quot%3B%26gt%3B%5Cn%20%20%20%20%26lt%3Bdiv%20class%3D%26quot%3Bcsl-left-margin%26quot%3B%20style%3D%26quot%3Bfloat%3A%20left%3B%20padding-right%3A%200.5em%3B%20text-align%3A%20right%3B%20width%3A%201em%3B%26quot%3B%26gt%3B1.%26lt%3B%5C%2Fdiv%26gt%3B%26lt%3Bdiv%20class%3D%26quot%3Bcsl-right-inline%26quot%3B%20style%3D%26quot%3Bmargin%3A%200%20.4em%200%201.5em%3B%26quot%3B%26gt%3BDepienne%20C%2C%20Mandel%20JL.%2030%20years%20of%20repeat%20expansion%20disorders%3A%20What%20have%20we%20learned%20and%20what%20are%20the%20remaining%20challenges%3F%20The%20American%20Journal%20of%20Human%20Genetics%20%5BInternet%5D.%202021%20May%206%20%5Bcited%202021%20Sept%2019%5D%3B108%285%29%3A764%26%23x2013%3B85.%20Available%20from%3A%20%26lt%3Ba%20class%3D%26%23039%3Bzp-ItemURL%26%23039%3B%20href%3D%26%23039%3Bhttps%3A%5C%2F%5C%2Fwww.sciencedirect.com%5C%2Fscience%5C%2Farticle%5C%2Fpii%5C%2FS0002929721000951%26%23039%3B%26gt%3Bhttps%3A%5C%2F%5C%2Fwww.sciencedirect.com%5C%2Fscience%5C%2Farticle%5C%2Fpii%5C%2FS0002929721000951%26lt%3B%5C%2Fa%26gt%3B%26lt%3B%5C%2Fdiv%26gt%3B%5Cn%20%20%26lt%3B%5C%2Fdiv%26gt%3B%5Cn%26lt%3B%5C%2Fdiv%26gt%3B%22%2C%22data%22%3A%7B%22itemType%22%3A%22journalArticle%22%2C%22title%22%3A%2230%20years%20of%20repeat%20expansion%20disorders%3A%20What%20have%20we%20learned%20and%20what%20are%20the%20remaining%20challenges%3F%22%2C%22creators%22%3A%5B%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Christel%22%2C%22lastName%22%3A%22Depienne%22%7D%2C%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Jean-Louis%22%2C%22lastName%22%3A%22Mandel%22%7D%5D%2C%22abstractNote%22%3A%22Tandem%20repeats%20represent%20one%20of%20the%20most%20abundant%20class%20of%20variations%20in%20human%20genomes%2C%20which%20are%20polymorphic%20by%20nature%20and%20become%20highly%20unstable%20in%20a%20length-dependent%20manner.%20The%20expansion%20of%20repeat%20length%20across%20generations%20is%20a%20well-established%20process%20that%20results%20in%20human%20disorders%20mainly%20affecting%20the%20central%20nervous%20system.%20At%20least%2050%20disorders%20associated%20with%20expansion%20loci%20have%20been%20described%20to%20date%2C%20with%20half%20recognized%20only%20in%20the%20last%20ten%20years%2C%20as%20prior%20methodological%20difficulties%20limited%20their%20identification.%20These%20limitations%20still%20apply%20to%20the%20current%20widely%20used%20molecular%20diagnostic%20methods%20%28exome%20or%20gene%20panels%29%20and%20thus%20result%20in%20missed%20diagnosis%20detrimental%20to%20affected%20individuals%20and%20their%20families%2C%20especially%20for%20disorders%20that%20are%20very%20rare%20and%5C%2For%20clinically%20not%20recognizable.%20Most%20of%20these%20disorders%20have%20been%20identified%20through%20family-driven%20approaches%20and%20many%20others%20likely%20remain%20to%20be%20identified.%20The%20recent%20development%20of%20long-read%20technologies%20provides%20a%20unique%20opportunity%20to%20systematically%20investigate%20the%20contribution%20of%20tandem%20repeats%20and%20repeat%20expansions%20to%20the%20genetic%20architecture%20of%20human%20disorders.%20In%20this%20review%2C%20we%20summarize%20the%20current%20and%20most%20recent%20knowledge%20about%20the%20genetics%20of%20repeat%20expansion%20disorders%20and%20the%20diversity%20of%20their%20pathophysiological%20mechanisms%20and%20outline%20the%20perspectives%20of%20developing%20personalized%20treatments%20in%20the%20future.%22%2C%22date%22%3A%22May%206%2C%202021%22%2C%22section%22%3A%22%22%2C%22partNumber%22%3A%22%22%2C%22partTitle%22%3A%22%22%2C%22DOI%22%3A%2210.1016%5C%2Fj.ajhg.2021.03.011%22%2C%22citationKey%22%3A%22%22%2C%22url%22%3A%22https%3A%5C%2F%5C%2Fwww.sciencedirect.com%5C%2Fscience%5C%2Farticle%5C%2Fpii%5C%2FS0002929721000951%22%2C%22PMID%22%3A%22%22%2C%22PMCID%22%3A%22%22%2C%22ISSN%22%3A%220002-9297%22%2C%22language%22%3A%22en%22%2C%22collections%22%3A%5B%22QKPQST8L%22%5D%2C%22dateModified%22%3A%222026-07-15T22%3A41%3A32Z%22%7D%7D%2C%7B%22key%22%3A%22XHVJIQA4%22%2C%22library%22%3A%7B%22id%22%3A19955111%7D%2C%22meta%22%3A%7B%22creatorSummary%22%3A%22Chintalaphani%20et%20al.%22%2C%22parsedDate%22%3A%222021-05-25%22%2C%22numChildren%22%3A2%7D%2C%22bib%22%3A%22%26lt%3Bdiv%20class%3D%26quot%3Bcsl-bib-body%26quot%3B%20style%3D%26quot%3Bline-height%3A%201.35%3B%20%26quot%3B%26gt%3B%5Cn%20%20%26lt%3Bdiv%20class%3D%26quot%3Bcsl-entry%26quot%3B%20style%3D%26quot%3Bclear%3A%20left%3B%20%26quot%3B%26gt%3B%5Cn%20%20%20%20%26lt%3Bdiv%20class%3D%26quot%3Bcsl-left-margin%26quot%3B%20style%3D%26quot%3Bfloat%3A%20left%3B%20padding-right%3A%200.5em%3B%20text-align%3A%20right%3B%20width%3A%201em%3B%26quot%3B%26gt%3B1.%26lt%3B%5C%2Fdiv%26gt%3B%26lt%3Bdiv%20class%3D%26quot%3Bcsl-right-inline%26quot%3B%20style%3D%26quot%3Bmargin%3A%200%20.4em%200%201.5em%3B%26quot%3B%26gt%3BChintalaphani%20SR%2C%20Pineda%20SS%2C%20Deveson%20IW%2C%20Kumar%20KR.%20An%20update%20on%20the%20neurological%20short%20tandem%20repeat%20expansion%20disorders%20and%20the%20emergence%20of%20long-read%20sequencing%20diagnostics.%20Acta%20Neuropathologica%20Communications%20%5BInternet%5D.%202021%20May%2025%20%5Bcited%202021%20Sept%2019%5D%3B9%281%29%3A98.%20Available%20from%3A%20%26lt%3Ba%20class%3D%26%23039%3Bzp-ItemURL%26%23039%3B%20href%3D%26%23039%3Bhttps%3A%5C%2F%5C%2Fdoi.org%5C%2F10.1186%5C%2Fs40478-021-01201-x%26%23039%3B%26gt%3Bhttps%3A%5C%2F%5C%2Fdoi.org%5C%2F10.1186%5C%2Fs40478-021-01201-x%26lt%3B%5C%2Fa%26gt%3B%26lt%3B%5C%2Fdiv%26gt%3B%5Cn%20%20%26lt%3B%5C%2Fdiv%26gt%3B%5Cn%26lt%3B%5C%2Fdiv%26gt%3B%22%2C%22data%22%3A%7B%22itemType%22%3A%22journalArticle%22%2C%22title%22%3A%22An%20update%20on%20the%20neurological%20short%20tandem%20repeat%20expansion%20disorders%20and%20the%20emergence%20of%20long-read%20sequencing%20diagnostics%22%2C%22creators%22%3A%5B%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Sanjog%20R.%22%2C%22lastName%22%3A%22Chintalaphani%22%7D%2C%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Sandy%20S.%22%2C%22lastName%22%3A%22Pineda%22%7D%2C%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Ira%20W.%22%2C%22lastName%22%3A%22Deveson%22%7D%2C%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Kishore%20R.%22%2C%22lastName%22%3A%22Kumar%22%7D%5D%2C%22abstractNote%22%3A%22Short%20tandem%20repeat%20%28STR%29%20expansion%20disorders%20are%20an%20important%20cause%20of%20human%20neurological%20disease.%20They%20have%20an%20established%20role%20in%20more%20than%2040%20different%20phenotypes%20including%20the%20myotonic%20dystrophies%2C%20Fragile%20X%20syndrome%2C%20Huntington%5Cu2019s%20disease%2C%20the%20hereditary%20cerebellar%20ataxias%2C%20amyotrophic%20lateral%20sclerosis%20and%20frontotemporal%20dementia.%22%2C%22date%22%3A%22May%2025%2C%202021%22%2C%22section%22%3A%22%22%2C%22partNumber%22%3A%22%22%2C%22partTitle%22%3A%22%22%2C%22DOI%22%3A%2210.1186%5C%2Fs40478-021-01201-x%22%2C%22citationKey%22%3A%22%22%2C%22url%22%3A%22https%3A%5C%2F%5C%2Fdoi.org%5C%2F10.1186%5C%2Fs40478-021-01201-x%22%2C%22PMID%22%3A%22%22%2C%22PMCID%22%3A%22%22%2C%22ISSN%22%3A%222051-5960%22%2C%22language%22%3A%22%22%2C%22collections%22%3A%5B%22QKPQST8L%22%5D%2C%22dateModified%22%3A%222026-05-09T07%3A43%3A45Z%22%7D%7D%5D%7D
1.
Depienne C, Mandel JL. 30 years of repeat expansion disorders: What have we learned and what are the remaining challenges? The American Journal of Human Genetics [Internet]. 2021 May 6 [cited 2021 Sept 19];108(5):764–85. Available from: https://www.sciencedirect.com/science/article/pii/S0002929721000951
1.
Chintalaphani SR, Pineda SS, Deveson IW, Kumar KR. An update on the neurological short tandem repeat expansion disorders and the emergence of long-read sequencing diagnostics. Acta Neuropathologica Communications [Internet]. 2021 May 25 [cited 2021 Sept 19];9(1):98. Available from: https://doi.org/10.1186/s40478-021-01201-x