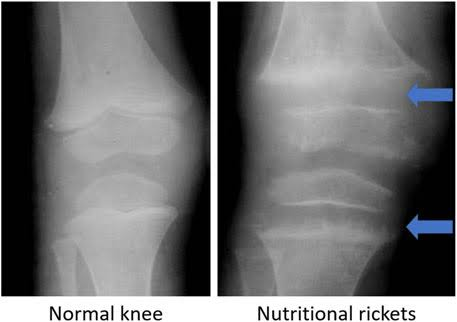
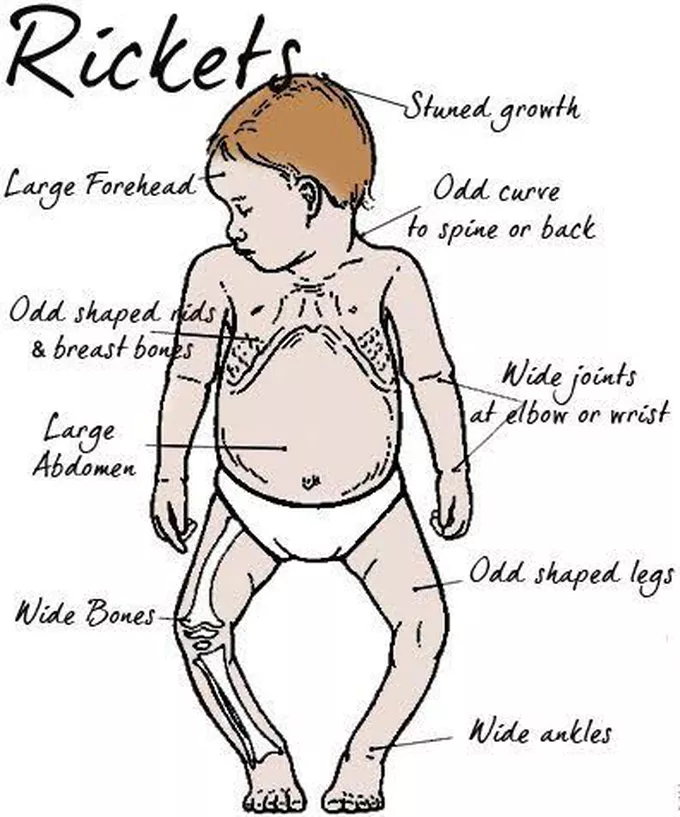
Die Differenzialdiagnose von Rachitis im Vergleich zu angeborenen Stoffwechselstörungen und genetischen Störungen erfordert insbesondere die Bewertung wichtiger biochemischer Marker alkalische Phosphatase im Serum (ALP), Er Phosphat und die Kalzium, da viele seltene Erkrankungen das klinische und radiologische Erscheinungsbild einer häufigen ernährungsbedingten Rachitis ähneln.
Wichtige Differentialdiagnose
- Hypophosphatasie (HPP):
- Kerl: Angeborener Stoffwechselfehler, der durch Mutationen im Gen verursacht wird ALPL (gewebeunspezifischer Mangel an alkalischer Phosphatase).
- Erkennungszeichen: Paradoxerweise niedrige Serum-FA-Spiegel (während es bei gewöhnlicher Rachitis deutlich zunimmt), begleitet von erhöhtem Phosphoethanolamin, Anfallsrisiko und schwerer Knochenhypomineralisation.
- Hereditäre hypophosphatämische Rachitis:
- Kerl: Genetische Störung der renalen Phosphatverschwendung (z. B. im Zusammenhang mit dem X-Chromosom aufgrund von Mutationen in PHEX, oder autosomale Formen im Zusammenhang mit FGF23 o DMP1).
- Erkennungszeichen: Hypophosphatämie schwerwiegend mit niedrigem oder unterdurchschnittlichem 1,25-Dihydroxyvitamin-D-Spiegel und erhöhtem ALP, aber mit normale 25-Hydroxyvitamin-D-Spiegel.
- Vitamin-D-abhängige Rachitis (VDDR):
- Typen 1A/1B: Genetische Defekte in der Synthese oder Bioaktivierung von Vitamin D (enzymatische Ausfälle wie renaler 1α-Hydroxylase-Mangel).
- Typen 2A/2B: Mutationen im Vitamin-D-Rezeptor (VDR).
- Erkennungszeichen: Typ 2 weist extrem hohe Konzentrationen an zirkulierendem 1,25(OH)₂D auf und wird häufig damit in Verbindung gebracht totale Alopesie, was sie von der klassischen Rachitis und Typ 1 unterscheidet.
- Fanconi-Syndrom (renale tubuläre Azidose/proximale Tubulopathie):
- Kerl: Generalisierte Funktionsstörung des proximalen gewundenen Tubulus, die erblich (sekundär zu Cystinose, Morbus Wilson usw.) oder erworben sein kann.
- Erkennungszeichen: Massiver Urinverlust von Phosphat, Glucose, Aminosäuren und Bicarbonat, was zu systemischer Azidose und hypophosphatämischer Knochendemineralisierung führt.
- Knochendysplasien und Speicherkrankheiten:
- Metaphysäre Dysplasie nach Jansen: Seltene autosomal-dominant vererbte Erkrankung, die die metaphysären Veränderungen der Rachitis nachahmt.
- Mukopolysaccharidose: Sie können mit Skelettdeformitäten beginnen, die im Frühstadium mit Rachitis verwechselt werden.
- Osteogenesis imperfecta: Kollagendefekte, die häufige Brüche und Knochenbrüchigkeit verursachen und manchmal schwere Rachitis vortäuschen.
Grundlegende diagnostische Screening-Strategie
- Ermitteln Kalzium, Phosphor, Magnesium und FA im Blut.
- Messen 25-Hydroxyvitamin D y 1,25-Dihydroxyvitamin D.
- Bewerten Sie die Nierentubulusfunktion (Urinphosphat, Aminosäuren, Glukose und Blut-/Urin-pH), um ein Fanconi-Syndrom oder einen isolierten Phosphatverlust auszuschließen.