Facteurs cliniques augmentant la probabilité de diagnostic dans le séquençage de nouvelle génération (NGS) : une revue fondée sur des preuves de l'étude TRANSLATE NAMSE
La secuenciación de nueva generación (NGS), especialmente la secuenciación del exoma (WES) y el genoma completo (WGS), ha transformado la identificación de trastornos neurológicos raros en la infancia. Sin embargo, su rendimiento diagnóstico (yield) varía significativamente y depende crucialmente de la precisión y profundidad del fenotipo clínico descrito. El estudio prospectivo de tres años TRANSLATE NAMSE, publicado en Génétique naturelle (DOI: 10.1038/s41588-024-01836-1), proporciona una de las evidencias más sólidas hasta la fecha sobre qué características clínicas incrementan significativamente la probabilidad de obtener un diagnóstico molecular definitivo en pacientes con trastornos neurológicos y del neurodesarrollo. Este análisis no solo valida hallazgos clásicos, sino que también introduce una nueva dimensión: la integración de fenotipos de alta resolución, incluyendo características faciales, mediante herramientas de inteligencia artificial como GestaltMatcher.
Symptômes clés les plus associés au rendement du diagnostic dans NGS
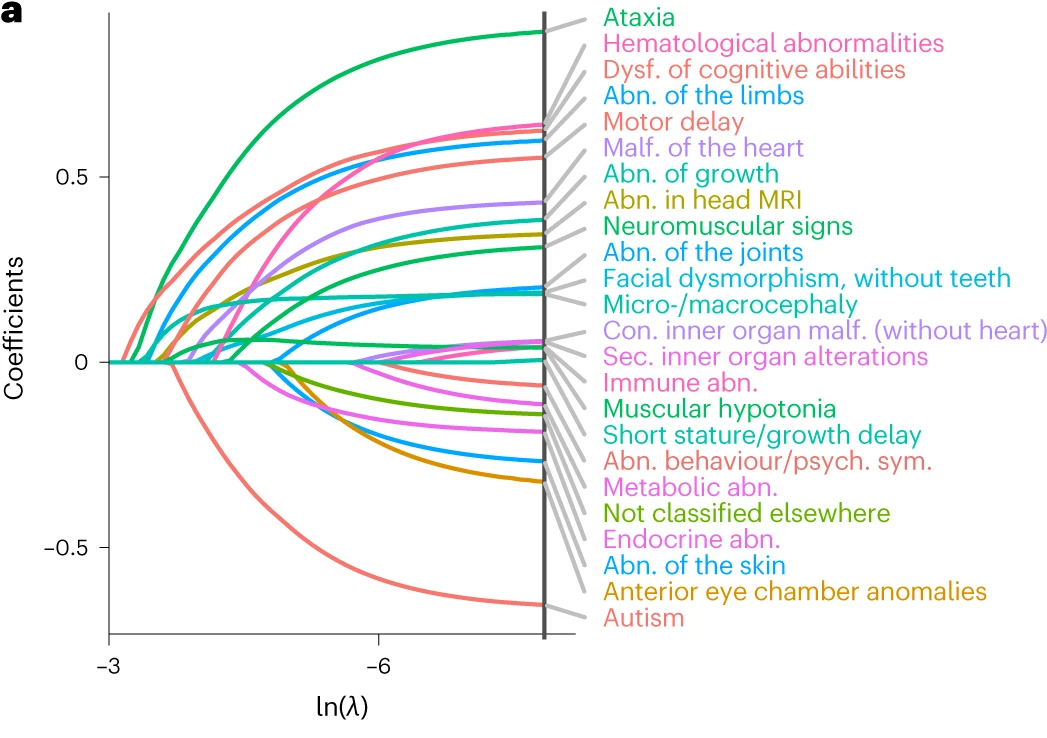
L'étude TRANSLATE NAMSE a analysé 1 577 patients suspectés d'une maladie génétique rare, dont 32 % ont reçu un diagnostic moléculaire définitif. Cette performance est nettement supérieure à la moyenne rapportée dans les cohortes précédentes (environ 25 à 30 %), soulignant l'impact transformateur d'une approche multidisciplinaire et de phénotypage. Les phénotypes les plus fortement associés à un diagnostic positif étaient :
Troubles neurodéveloppementaux avec déficience intellectuelle (DI) modérée à sévère : Dans ce groupe, le rendement diagnostique dépassait 40 %. La physiopathologie sous-jacente implique généralement des altérations des gènes qui régulent la neurogenèse, la synaptogenèse et la maturation des circuits corticaux. Par exemple, les mutations dans MECP2 (syndrome de Rett), CDKL5 o SCN2A son frecuentes en niños con retraso global del desarrollo, hipotonía temprana y evolución hacia epilepsia. La presencia de DI no solo es un marcador, sino un indicador de que el trastorno afecta procesos fundamentales del desarrollo cerebral. La disfunción en genes como MECP2 puede causar dificultades en la formación de conexiones neuronales adecuadas, lo que lleva a un retraso en el desarrollo cognitivo y motor. En casos como el síndrome de Rett, las mutaciones en MECP2 desencadenan un mecanismo de silencio de genes en el cerebro, lo que resulta en un desarrollo neurológico severamente perturbado.
Épilepsie précoce (avant l'âge de 2 ans) avec un aspect électroencéphalographique spécifique : La epilepsia temprana, especialmente cuando se asocia a patrones de actividad anormal en el EEG como suppression de rafales o hypsarythmie, est un puissant prédicteur du diagnostic génétique. Dans l'étude, les patients dont l'épilepsie est apparue avant 12 mois ont eu un taux de diagnostic de 45 %. En effet, de nombreuses épilepsies précoces sont causées par des troubles des canaux ioniques (tels que SCN1A, SCN2A, KCNQ2) ou des troubles du métabolisme mitochondrial (tels que MM-). La presencia de epilepsia con inicio en el primer año de vida, especialmente si es refractaria, debe activar una búsqueda genética temprana, ya que el diagnóstico puede cambiar el manejo terapéutico (por ejemplo, evitar medicamentos que empeoran el estado epiléptico). La disfunción en genes como SCN1A o SCN2A puede causar alteraciones en la conductividad iónica en la membrana celular, lo que resulta en crisis epilépticas recurrentes.
Malformations congénitales multiples et caractéristiques dysmorphiques : La présence de plus de deux anomalies congénitales (par exemple cardiaque, rénale, squelettique, faciale) augmente le rendement NGS jusqu'à 50 % dans certains sous-groupes. En effet, de nombreux troubles génétiques du développement, tels que CHD7 (syndrome CHARGE), SOX9 (syndrome de campomélie), ou FOXC1 (síndrome de Aicardi), presentan un fenotipo complejo que no puede ser explicado por un solo sistema. La detección de múltiples anomalías debe activar una evaluación genética sistemática, ya que el fenotipo múltiple es un indicador de trastornos con efectos pleiotrópicos, comúnmente causados por genes de regulación del desarrollo temprano. Por ejemplo, las mutaciones en CHD7 pueden causar una variedad de anomalías, incluyendo problemas cardíacos, deficiencias esqueléticas, y rasgos faciales característicos.
Troubles neurodéveloppementaux avec anomalies structurelles en neuroimagerie : La présence d'anomalies à l'imagerie par résonance magnétique (IRM) cérébrale, telles que des malformations du cortex, une dysplasie des corps calleux ou des anomalies du système ventriculaire, augmente considérablement la probabilité d'un diagnostic génétique. Par exemple, chez les patients atteints ARX-troubles liés, une dysplasie du corps calleux avec hypoplasie du noyau caudé est observée, tandis que dans PIK3R2 se asocian malformaciones del corteza y anomalías del sistema ventricular. La RMN no solo es un hallazgo, sino un marcador fenotípico que puede guiar la selección de genes a secuenciar. La disfunción en genes como ARX o PIK3R2 puede causar alteraciones en el desarrollo estructural del cerebro, lo que resulta en anomalías en las conexiones neuronales y los circuitos de neurotransmisión.
La révolution du phénotypage de nouvelle génération
L’une des découvertes les plus innovantes de l’étude TRANSLATE NAMSE est la démonstration que l’intégration de données phénotypiques à haute résolution, notamment grâce à l’analyse informatique des images faciales, améliore considérablement la priorisation des variantes génétiques. Dans le sous-groupe de patients ayant consenti à l’analyse de leurs photos faciales à l’aide GestaltMatcher, une priorisation plus efficace des variants pathogènes a été obtenue, réduisant ainsi le temps d'analyse et augmentant le taux de diagnostic. Ce système utilise des algorithmes d'apprentissage profond pour comparer la morphologie faciale d'un patient à une base de données de plus de 10 000 images de patients présentant des syndromes génétiques connus. Par exemple, un enfant présentant une microcéphalie, des yeux écarquillés, un nez court et des oreilles basses peut automatiquement être classé comme compatible avec le syndrome de Down. Suppression 1p36 o Smith-Magenis, ce qui permet de concentrer l'analyse génétique sur un ensemble réduit de gènes.
Este enfoque no reemplaza al clínico, sino que lo potencia. Un neuropediatra puede identificar un fenotipo sospechoso, pero la herramienta computacional puede detectar patrones sutiles que escapan a la percepción humana. En el estudio, se identificaron 34 nuevas asociaciones genotipo-fenotipo y 23 candidatas, principalmente en trastornos del neurodesarrollo. Este sistema mejora la eficiencia diagnóstica y contribuye a la descubrimiento de nuevas enfermedades genéticas, lo que tiene un impacto directo en la investigación y el desarrollo de terapias.
Implications cliniques et stratégies de mise en œuvre
L'intégration de ces facteurs cliniques dans la pratique clinique doit être systématique. Au lieu d’appliquer la NGS sans discernement, une approche ciblée est recommandée. triage clinique basé sur le phénotype. Par exemple:
Un enfant présentant un retard de développement, une hypotonie et une épilepsie apparaissant au cours du premier mois doit être évalué immédiatement par NGS, de préférence avec un panel de gènes d'épilepsie précoce ou WES.
Un patient présentant de multiples malformations congénitales et des caractéristiques dysmorphiques doit être évalué avec le WGS, qui a un plus grand pouvoir pour détecter des variantes structurelles complexes.
L’inclusion de photos faciales dans le dossier clinique, avec consentement éclairé, devrait être la norme dans tous les cas de suspicion de maladie génétique rare, notamment en neuropédiatrie.
Además, el diagnóstico genético no solo es un fin, sino un punto de inflexión en el manejo. Un diagnóstico positivo puede permitir:
Examen du pronostic et conseil génétique familial.
Intervention précoce personnalisée (par exemple, orthophonie, physiothérapie, ou encore thérapies géniques dans le cadre d'essais cliniques).
Évitez les tests inutiles (par exemple, évitez les études sur le métabolisme si une mutation dans un gène de canal ionique est identifiée).
Participation à des essais cliniques de médicaments spécifiques (par exemple, dans SCN1A des médicaments qui modulent le canal sont en cours de test).
En conclusion, l’étude TRANSLATE NAMSE confirme non seulement que certains symptômes cliniques augmentent le rendement du NGS, mais établit également un nouveau paradigme : un diagnostic génétique efficace nécessite une combinaison de phénotypage clinique détaillé, d’intégration de données d’images faciales utilisant l’intelligence artificielle et d’une approche multidisciplinaire. Cette stratégie améliore non seulement l’efficacité du diagnostic, mais accélère également la découverte de nouvelles maladies et transforme les soins aux patients en neuropédiatrie.
Schmidt A, Danyel M, Grundmann K, Brunet T, Klinkhammer H, Hsieh TC et al. Le phénotypage de nouvelle génération intégré dans un cadre national pour les patients atteints de maladies ultra-rares améliore les diagnostics génétiques et produit de nouvelles découvertes moléculaires. Nat Genet [Internet]. Août 2024 [cité le 13 novembre 2025];56(8):1644-53. Disponible à partir de : https://www.nature.com/articles/s41588-024-01836-1