1. Классификация по размеру агрегата
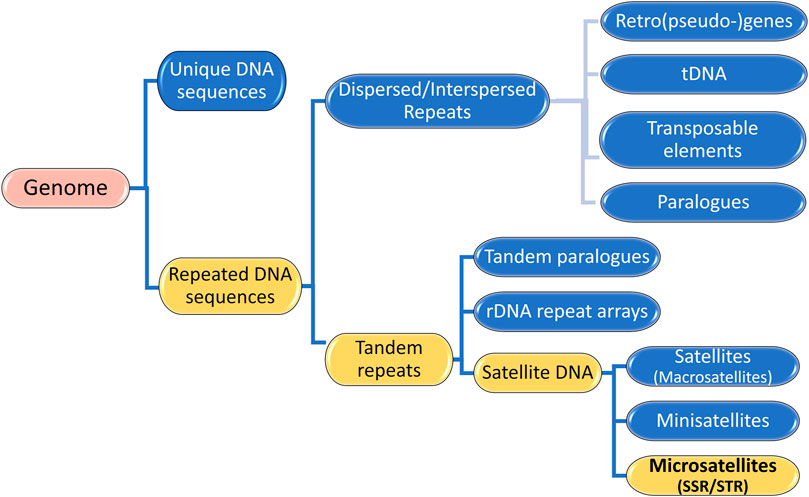
- STR (микроспутники): 1-6 п.н. → толщина неврологической патологии
- ВНТР (в широком смысле): переменное количество копий, наибольшая единица
- Классические миниспутники: 10-60 п.н. (INS, MUC1)
- Макроспутники: тысячи bp — тот же принцип (переменное количество копий), гораздо больший размер (FSHD/D4Z4)
2. Почему они нестабильны (общий механизм)
- Проскальзывание ДНК-полимеразы во время репликации
- Возникающая цепь диссоциирует и реассоциируется в смещенном регистре → петля.
- Петля в зарождающейся пряди → расширение
- Формовать петлю пряди → сокращение
- Чем больше априорная длина, тем больше вероятность петли → нелинейной нестабильности после критического порога (нормальный → премутация → полная мутация).
Клинические последствия: генетическое предвосхищение = фенотипическое проявление этой возрастающей мейотической нестабильности (отцовская или материнская предвзятость в зависимости от заболевания).
3. Три механизма в зависимости от расположения повтора (блок STR).
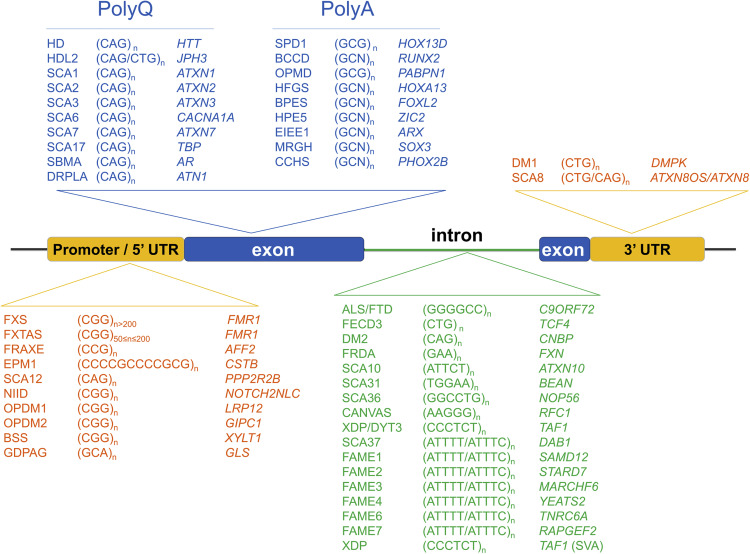
А) Кодирующий экзон, триплеты (CAG=polyQ)
- Аномальный белок с полиглутаминовым трактом
- Неправильное сворачивание → внутриядерная агрегация
- Токсическое усиление функции, доминирующий
- Пример: Хантингтон, SCA, Кеннеди (X-связанный)
Б) Некодирующая область (UTR, интрон), большое расширение
- Эпигенетическое молчание → гиперметилирование → потеря функции (Fragile X, Friedreich)
- Токсичность РНК → секвестрация сплайсинговых белков информационной РНК с расширенным повтором (миотонический, C9orf72)
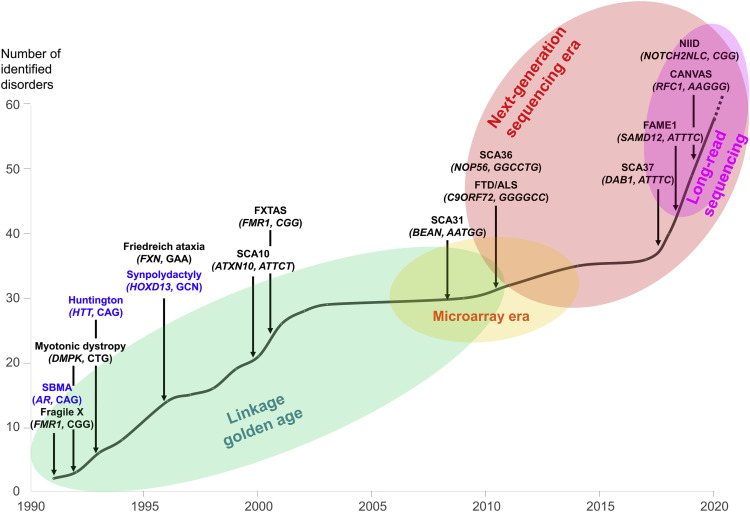
Неврологические заболевания, вызванные СТР.
| Сокращенный фенотип (номер MIM) | Ген | Способ наследования | Повторить мотив | Расположение на Джине | Патогенное число повторовa | хромосома | Координаты (hg38) | Клинический фенотип | Ссылки | |
|---|---|---|---|---|---|---|---|---|---|---|
| C9-ФТД C9-АЛС (#10550) | C9orf72 | ОБЪЯВЛЕНИЕ. | ГГГГСС | 5-й регион | 24–4000 | chr9 | 27573485 | 27573546 | Лобно-височная деменция, боковой амиотрофический склероз. | [32, 47, 65] |
| ХОЛСТ (#614575) | RFC1 | А.Р. | (ААГГГ)400–2000 (АКАГГ)опыт AAAAG (нормальный) | Интрон 2 | 400–2000 | chr4 | 39348425 | 39348483 | Мозжечковая атаксия, нейропатия и синдром вестибулярной арефлексии | [11, 28, 138] |
| ДМ1 (#160900) | ДМПК | ОБЪЯВЛЕНИЕ. | КТГ (Перебивания: CCG) | 3’ регион | 50–10 000 | chr19 | 45770205 | 45770266 | Миотоническая дистрофия 1 | [60, 176] |
| ДМ2 (#602668) | ЧНБП (ЗНФ9) | ОБЪЯВЛЕНИЕ. | CCTG | Интрон 1 | 50–11 000 | chr3 | 129172577 | 129172656 | Миотоническая дистрофия 2 | [176] |
| ДРПЛА (#125370) | АТН1 | ОБЪЯВЛЕНИЕ. | ЦАГ | Экзон 5 | 49–93 | chr12 | 6936717 | 6936775 | Дентаторубрально-паллидолуизова атрофия | [78] |
| EIEE1/XLID (#308350) (#300419) (#300215) | АРКС | XL | GCC | Экзон 2 | 17–27 | chrX | 25013654 | 25013697 | Клинический спектр нарушений, включая энцефалопатию развития и эпилептическую энцефалопатию 1, гидранэнцефалию с аномалиями гениталий, Х-сцепленную лиссэнцефалию 2 и Х-сцепленную умственную отсталость 29 | [73, 150] |
| СЛАВА1 (#601068) | САМД12 | ОБЪЯВЛЕНИЕ. | ТТТКА внутри региона повторения ТТТТА | Интрон 4 | 105–3680 | chr8 | 118366813 | 118366918 | Семейная миоклоническая эпилепсия взрослых 1 | [22, 68] |
| СЛАВА2 (#607876) | СТАРД7 | ОБЪЯВЛЕНИЕ. | АТТТК в пределах региона повторения ATTTT | Интрон 1 | 150–460 | chr2 | 96197067 | 96197124 | Семейная миоклоническая эпилепсия взрослых 2 | [27] |
| СЛАВА3 (#613608) | МАРТА6 | ОБЪЯВЛЕНИЕ. | ТТТКА внутри региона повторения ТТТТА | Интрон 1 | 700–1035 | chr5 | 10356339 | 10356411 | Семейная миоклоническая эпилепсия взрослых 3 | [40] |
| СЛАВА6 (#618074) | ТНРК6А | ОБЪЯВЛЕНИЕ. | ТТТКА внутри региона повторения ТТТТА | Интрон 1 | ? (только 1 семья) | chr16 | 24613439 | 24613532 | Семейная миоклоническая эпилепсия взрослых 6 | [68] |
| СЛАВА7 (#618075) | RAPGEF2 | ОБЪЯВЛЕНИЕ. | ТТТКА внутри региона повторения ТТТТА | Интрон 14 | ? (только 1 семья) | chr4 | 159342527 | 159342618 | Семейная миоклоническая эпилепсия взрослых 7 | [68] |
| ФРАКСЕ (#309548) | ФМР2 (АФФ2) | XLR | GCC | 5-й регион | > 200 | chrX | 148500605 | 148500753 | Умственная отсталость, Х-сцепленная, тип FRAXE | [53] |
| ФРДА (#229300) | FXN | А.Р. | ГАА | Интрон 1 | 66–1300 | chr9 | 69037275 | 69037314 | Атаксия Фридрейха | [5, 19, 162] |
| FXS (#300624) ФХТАС (#300623) | ФМР1 | XL | КГГ | 5-й регион | 200–3000 55–200 | chrX | 147911979 | 147912111 | Синдром ломкой Х-хромосомы Синдром ломкого Х-тремора/атаксии, преждевременная недостаточность яичников 1 | [162] [56] |
| HD (#143100) | ХТТ | ОБЪЯВЛЕНИЕ. | ЦАГ (Перебивания: САА) | Экзон 1 | 36–250 | chr4 | 3074876 | 3074941 | болезнь Хантингтона | [96, 101] |
| ЛПВП1 (#603218) | ПрНП | ОБЪЯВЛЕНИЕ. | 24 базы октапептид PHGGGWGQ | Экзон 2 | 8–14 | chr20 | 4699379 | 4699380 | Болезнь Хантингтона 1 | [108] |
| ЛПВП2 (#606438) | JPH3 | ОБЪЯВЛЕНИЕ. | КТГ | Экзон 2А | 40–59 | chr16 | 87604283 | 87604329 | Болезнь Хантингтона 2 | [62] |
| ХМН | ВВА1 | А.Р. | GGCGCGGAGC | Экзон 1 | 3 | chr1 | 1435799 | 1435820 | Наследственная аксональная моторная нейропатия | [121] |
| НИИД (#603472) | НОТЧ2NLC | ОБЪЯВЛЕНИЕ. | КГГ | 5' регион | 66–517 | chr1 | 149390803 | 149390842 | Нейрональная внутриядерная болезнь включений | [55, 118, 146] |
| ОПДМ1 (#164310) | ЛРП12 | ОБЪЯВЛЕНИЕ. | КГГ | 5' регион | 90–130 | chr8 | 104588965 | 104588999 | Окулофарингодистальная миопатия | [69] |
| ОПДМ2 (#618940) | GIPC1 | ОБЪЯВЛЕНИЕ. | КГГ | 5-й регион | 70–164 | chr19 | 14496029 | 14496104 | Окулофарингодистальная миопатия | [172] |
| ОПМД (#164300) | ПАБПН1 | ОБЪЯВЛЕНИЕ. | Г.К.Г. | Экзон 1 | 7–18 | chr14 | 23321472 | 23321511 | Окулофарингеальная мышечная дистрофия | [15, 129] |
| ОПМЛ1 (#618637) | НУТМ2Б-АС1 | ОБЪЯВЛЕНИЕ. | КГГ | 5' регион | 16–160 | chr10 | 79826364 | 79826403 | Окулофарингеальная миопатия с лейкоэнцефалопатией 1 | [69] |
| СБМА (#313200) | А.Р. | XLR | ЦАГ | Экзон 1 | 38–68 | chrX | 67545317 | 67545419 | Спинальная и бульбарная мышечная атрофия Кеннеди (болезнь Кеннеди) | [44, 82, 147] |
| SCA1 (#164400) | АТХН1 | ОБЪЯВЛЕНИЕ. | ЦАГ (Перебивания: CAT) | Экзон 8 | 39–91 | chr6 | 16327636 | 16327723 | Спиноцеребеллярная атаксия 1 | [120, 141] |
| СКА2 (#183090) | АТХН2 | ОБЪЯВЛЕНИЕ. | ЦАГ (Перерывы: CAA, CGG, CGC) | Экзон 1 | 33–200 (29–32 повышенный риск БАС) | chr12 | 111598950 | 111599019 | Спиноцеребеллярная атаксия 2 | [18, 133, 141, 148] |
| SCA3 (#109150) | АТХН3 | ОБЪЯВЛЕНИЕ. | ЦАГ | Экзон 10 | 53–87 | chr14 | 92071011 | 92071052 | Спиноцеребеллярная атаксия 3 | [74] |
| SCA6 (183086) | CACNA1A | ОБЪЯВЛЕНИЕ. | ЦАГ | Экзон 47 | 19–33 | chr19 | 13207858 | 13207897 | Спиноцеребеллярная атаксия 6 | [141, 181] |
| СКА7 (#164500) | АТХН7 | ОБЪЯВЛЕНИЕ. | ЦАГ | Экзон 1 | 34–460 | chr3 | 63912685 | 63912716 | Спиноцеребеллярная атаксия 7 | [18, 30] |
| SCA8 (#608768) | ATXN8 | ОБЪЯВЛЕНИЕ. | ЦАГ/ТЕГ | 3'UTR | 74–1300 | chr13 | 70139383 | 70139428 | Спиноцеребеллярная атаксия 8 | [79, 141, 155] |
| СКА10 (#603516) | АТХН10 | ОБЪЯВЛЕНИЕ. | АТТКТ (Перебивания: ATCCT) | Интрон 9 | 280–4500 | chr22 | 45795355 | 45795424 | Спиноцеребеллярная атаксия 10 | [88, 100, 141] |
| СКА12 (#604326) | PPP2R2B | ОБЪЯВЛЕНИЕ. | ЦАГ | 5-й регион | 51–78 | chr5 | 146878729 | 146878758 | Спиноцеребеллярная атаксия 12 | [63, 94, 141] |
| СКА17 (#607136) | ТВП | ОБЪЯВЛЕНИЕ. | ЦАГ (Перерывы: CAT, CAA) | Экзон 3 | 43–66 | chr6 | 170561907 | 170562017 | Спиноцеребеллярная атаксия 17, болезнь Хантингтона 4 | [97, 115, 141] |
| SCA31 (#117210) | БОБИН1 | ОБЪЯВЛЕНИЕ. | ТГГАА в пределах области повторов TAAAA и TAGAA | Интрон/ Межгенная область | 500–760 (> 110 повторов TGGAA) | chr16 | 66495475 | 66495509 | Спиноцеребеллярная атаксия 31 | [134] |
| СКА36 (#614153) | НОП56 | ОБЪЯВЛЕНИЕ. | ГГККТГ | Интрон 1 | 650–2500 | chr20 | 2652733 | 2652775 | Спиноцеребеллярная атаксия 36 | [77] |
| СКА37 (#615945) | ДАБ1 | ОБЪЯВЛЕНИЕ. | АТТТК внутри (АТТТТ)7–400 повторить регион | 5-й регион | 31–75 | chr1 | 57367044 | 57367125 | Спиноцеребеллярная атаксия 37 | [139] |
| УЛД (#254800) | CSTB | А.Р. | CCCCGCCCCGCG | вверх по течению 5'UTR | 30–125 | chr21 | 43776444 | 43776479 | Прогрессирующая миоклоническая эпилепсия 1А (болезнь Унверрихта и Лундборга) | [87, 91] |
aЭти диапазоны различаются в разных исследованиях, и часто верхний предел неизвестен. Важно отметить, что они являются только потенциально патогенными. Существует небольшая (< 1%) часть здоровой контрольной группы, у которой имеются расширенные аллели без клинических проявлений. Аналогичным образом, существуют аллели ниже заданного диапазона, которые могут иметь промежуточные аллели и синдромы премутации.
Врожденные заболевания и заболевания развития, вызванные STR.
| Фенотип (OMIM#) | Ген | Мотив | Патогенное число повторов | Расположение | (hg38) | Ссылки | ||
|---|---|---|---|---|---|---|---|---|
| БПЭС (#110100) | FOXL2 | Г.К.Г. | 22–24 | Экзон | chr3 | 138946022 | 138946062 | [116] |
| CCHS (#209880) | PHOX2B | Г.К.Г. | 24–33 | Экзон | chr4 | 41745976 | 41746022 | [7] |
| ДБКД2 (#615777) | КСИЛТ1 | ГГК | 100–800 | 5-й регион | chr16 | 17470869 | 17470967 | [86] |
| FECD3 (#613267) | TCF4 | ТГК | > 50 | Интрон | chr18a | 55222184a | 55635956a | [167] |
| GDPAG (#618412) | ГЛС | ГКА | > 300 | 5-й регион | chr2 | 190880873 | 190880920 | [159] |
| Х.Ф.Г. (#140000) | HOXA13 | Г.К.Г. | 24–26 | Экзон | chr7 | 27199827 | 27199967 | [50] |
| HPE5 (#609637) | ЗИК2 | Г.К.Г. | 25 | Экзон | chr13 | 99985449 | 99985494 | [17] |
| HSAN8 (#616488) | ПРДМ12 | Г.К.Г. | 18–19 | Экзон | chr9 | 130681606 | 130681641 | [23] |
| СПД1 (#186000) | HOXD13 | Г.К.Г. | 22–29 | Экзон | chr2 | 176093058 | 176093099 | [2] |
| XLMR (#300123) | SOX3 | Г.К.Г. | 15–26 | Экзон | chr3 | 181712415 | 181712456 | [89] |
aРасположение всего гена в списке
4. Блок ВНТР (широкий смысл).
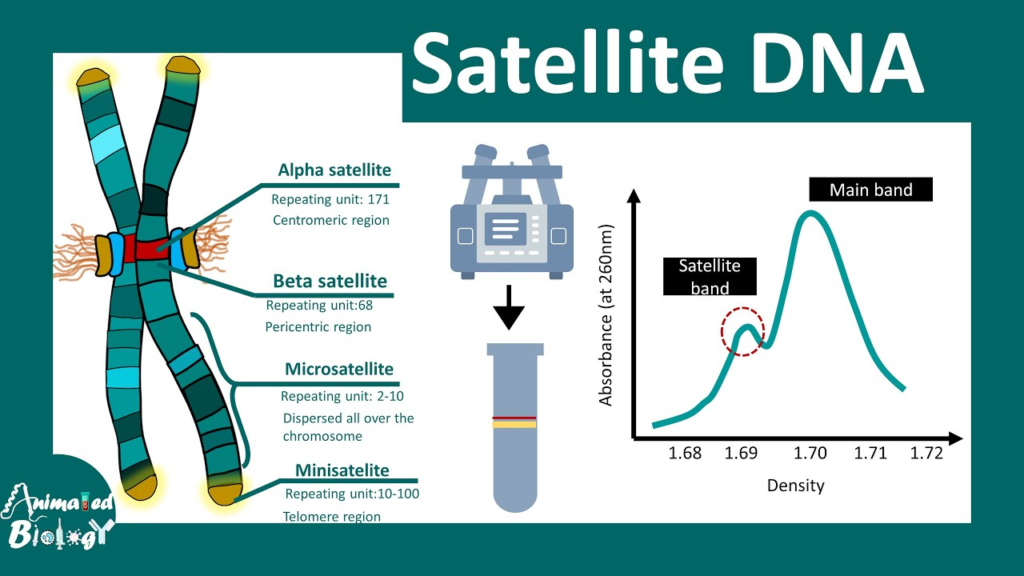
Классические миниспутники
- Изменение количества копий без резкого порога патогенности
- Они модулируют полигенный риск (INS → диабет 1 типа) или вызывают структурные заболевания (MUC1 → ADTKD).
- Историческая основа судебно-медицинской дактилоскопии ДНК
Макроспутники
— ЛЛПД как парадигматический случай
- D4Z4 (субтеломер 4q35): единица 3,3 кб.
- Нормальный: 11–100 копий / Патологический: ≤10 копий (ФСД1) — сокращение, а не расширение
- Сокращение открывает хроматин → дерепрессия ДУКС4 (обычно молчат в мышцах взрослых) → токсичность
- Требуется пермиссивный гаплотип 4qA (то же самое сокращение 4qB не вызывает заболевания)
- ФШД2: нормальный массив, но мутация в СМЧД1 → тот же результат (дерепрессия DUX4) через транс-маршрут, а не через цис-сокращение
- Не соответствует классическому генетическому предвидению (эпигенетический механизм, а не гонка повторений)
- Да, существует небольшая, но важная группа заболеваний, которые имеют с ЛЛПД «атипичный» механизм (большие повторы, классический немикросателлитный и/или эпигенетический механизм вместо прямой токсичности). Наиболее актуальные для вашей схемы:
—- Синдром ИКФ (иммунодефицит, центромерная нестабильность, аномалии лица)
- Влияет на сателлитные повторы 2 и 3 (перицентромерные последовательности, а не D4Z4, но тот же принцип макросателлитного/повторяющегося гетерохроматина)
- Механизм: мутации в DNMT3B (o ЗБТБ24, CDCA7, АД) → гипометилирование этих повторяющихся областей → перицентромерная деконденсация → хромосомная нестабильность
- Это практически аутосомно-рецессивный эквивалент механизма FSHD2: отказывает механизм, который удерживает повторяющийся гетерохроматин в молчании, а не само повторение.
—- Прогрессирующая миоклоническая эпилепсия 1 типа (Унферрихта-Лундборга).
- Gen CSTB (цистатин Б)
- Повторение додекамера (12 п.н.) в промоторе - размер границы между микросателлитом и минисателлитом, еще один случай, который не совсем вписывается в классическую STR.
- Механизм: расширение (в отличие от FSHD), но результат потеря функции из-за снижения транскрипции, а не токсичность белка или РНК — расширение промотора просто затрудняет транскрипцию гена.
- Полезно в качестве контраста: расширение, вызывающее чистую потерю функции без токсического усиления.
19955111
{19955111:N989PCPW},{19955111:XHVJIQA4}
1
Ванкувер
50
по умолчанию
2455
https://neuropediatoolkit.org/wp-content/plugins/zotpress/
%7B%22status%22%3A%22success%22%2C%22updateneeded%22%3Afalse%2C%22instance%22%3Afalse%2C%22meta%22%3A%7B%22request_last%22%3A0%2C%22request_next%22%3A0%2C%22used_cache%22%3Atrue%7D%2C%22data%22%3A%5B%7B%22key%22%3A%22N989PCPW%22%2C%22library%22%3A%7B%22id%22%3A19955111%7D%2C%22meta%22%3A%7B%22creatorSummary%22%3A%22Depienne%20and%20Mandel%22%2C%22parsedDate%22%3A%222021-05-06%22%2C%22numChildren%22%3A1%7D%2C%22bib%22%3A%22%26lt%3Bdiv%20class%3D%26quot%3Bcsl-bib-body%26quot%3B%20style%3D%26quot%3Bline-height%3A%201.35%3B%20%26quot%3B%26gt%3B%5Cn%20%20%26lt%3Bdiv%20class%3D%26quot%3Bcsl-entry%26quot%3B%20style%3D%26quot%3Bclear%3A%20left%3B%20%26quot%3B%26gt%3B%5Cn%20%20%20%20%26lt%3Bdiv%20class%3D%26quot%3Bcsl-left-margin%26quot%3B%20style%3D%26quot%3Bfloat%3A%20left%3B%20padding-right%3A%200.5em%3B%20text-align%3A%20right%3B%20width%3A%201em%3B%26quot%3B%26gt%3B1.%26lt%3B%5C%2Fdiv%26gt%3B%26lt%3Bdiv%20class%3D%26quot%3Bcsl-right-inline%26quot%3B%20style%3D%26quot%3Bmargin%3A%200%20.4em%200%201.5em%3B%26quot%3B%26gt%3BDepienne%20C%2C%20Mandel%20JL.%2030%20years%20of%20repeat%20expansion%20disorders%3A%20What%20have%20we%20learned%20and%20what%20are%20the%20remaining%20challenges%3F%20The%20American%20Journal%20of%20Human%20Genetics%20%5BInternet%5D.%202021%20May%206%20%5Bcited%202021%20Sept%2019%5D%3B108%285%29%3A764%26%23x2013%3B85.%20Available%20from%3A%20%26lt%3Ba%20class%3D%26%23039%3Bzp-ItemURL%26%23039%3B%20href%3D%26%23039%3Bhttps%3A%5C%2F%5C%2Fwww.sciencedirect.com%5C%2Fscience%5C%2Farticle%5C%2Fpii%5C%2FS0002929721000951%26%23039%3B%26gt%3Bhttps%3A%5C%2F%5C%2Fwww.sciencedirect.com%5C%2Fscience%5C%2Farticle%5C%2Fpii%5C%2FS0002929721000951%26lt%3B%5C%2Fa%26gt%3B%26lt%3B%5C%2Fdiv%26gt%3B%5Cn%20%20%26lt%3B%5C%2Fdiv%26gt%3B%5Cn%26lt%3B%5C%2Fdiv%26gt%3B%22%2C%22data%22%3A%7B%22itemType%22%3A%22journalArticle%22%2C%22title%22%3A%2230%20years%20of%20repeat%20expansion%20disorders%3A%20What%20have%20we%20learned%20and%20what%20are%20the%20remaining%20challenges%3F%22%2C%22creators%22%3A%5B%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Christel%22%2C%22lastName%22%3A%22Depienne%22%7D%2C%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Jean-Louis%22%2C%22lastName%22%3A%22Mandel%22%7D%5D%2C%22abstractNote%22%3A%22Tandem%20repeats%20represent%20one%20of%20the%20most%20abundant%20class%20of%20variations%20in%20human%20genomes%2C%20which%20are%20polymorphic%20by%20nature%20and%20become%20highly%20unstable%20in%20a%20length-dependent%20manner.%20The%20expansion%20of%20repeat%20length%20across%20generations%20is%20a%20well-established%20process%20that%20results%20in%20human%20disorders%20mainly%20affecting%20the%20central%20nervous%20system.%20At%20least%2050%20disorders%20associated%20with%20expansion%20loci%20have%20been%20described%20to%20date%2C%20with%20half%20recognized%20only%20in%20the%20last%20ten%20years%2C%20as%20prior%20methodological%20difficulties%20limited%20their%20identification.%20These%20limitations%20still%20apply%20to%20the%20current%20widely%20used%20molecular%20diagnostic%20methods%20%28exome%20or%20gene%20panels%29%20and%20thus%20result%20in%20missed%20diagnosis%20detrimental%20to%20affected%20individuals%20and%20their%20families%2C%20especially%20for%20disorders%20that%20are%20very%20rare%20and%5C%2For%20clinically%20not%20recognizable.%20Most%20of%20these%20disorders%20have%20been%20identified%20through%20family-driven%20approaches%20and%20many%20others%20likely%20remain%20to%20be%20identified.%20The%20recent%20development%20of%20long-read%20technologies%20provides%20a%20unique%20opportunity%20to%20systematically%20investigate%20the%20contribution%20of%20tandem%20repeats%20and%20repeat%20expansions%20to%20the%20genetic%20architecture%20of%20human%20disorders.%20In%20this%20review%2C%20we%20summarize%20the%20current%20and%20most%20recent%20knowledge%20about%20the%20genetics%20of%20repeat%20expansion%20disorders%20and%20the%20diversity%20of%20their%20pathophysiological%20mechanisms%20and%20outline%20the%20perspectives%20of%20developing%20personalized%20treatments%20in%20the%20future.%22%2C%22date%22%3A%22May%206%2C%202021%22%2C%22section%22%3A%22%22%2C%22partNumber%22%3A%22%22%2C%22partTitle%22%3A%22%22%2C%22DOI%22%3A%2210.1016%5C%2Fj.ajhg.2021.03.011%22%2C%22citationKey%22%3A%22%22%2C%22url%22%3A%22https%3A%5C%2F%5C%2Fwww.sciencedirect.com%5C%2Fscience%5C%2Farticle%5C%2Fpii%5C%2FS0002929721000951%22%2C%22PMID%22%3A%22%22%2C%22PMCID%22%3A%22%22%2C%22ISSN%22%3A%220002-9297%22%2C%22language%22%3A%22en%22%2C%22collections%22%3A%5B%22QKPQST8L%22%5D%2C%22dateModified%22%3A%222026-07-15T22%3A41%3A32Z%22%7D%7D%2C%7B%22key%22%3A%22XHVJIQA4%22%2C%22library%22%3A%7B%22id%22%3A19955111%7D%2C%22meta%22%3A%7B%22creatorSummary%22%3A%22Chintalaphani%20et%20al.%22%2C%22parsedDate%22%3A%222021-05-25%22%2C%22numChildren%22%3A2%7D%2C%22bib%22%3A%22%26lt%3Bdiv%20class%3D%26quot%3Bcsl-bib-body%26quot%3B%20style%3D%26quot%3Bline-height%3A%201.35%3B%20%26quot%3B%26gt%3B%5Cn%20%20%26lt%3Bdiv%20class%3D%26quot%3Bcsl-entry%26quot%3B%20style%3D%26quot%3Bclear%3A%20left%3B%20%26quot%3B%26gt%3B%5Cn%20%20%20%20%26lt%3Bdiv%20class%3D%26quot%3Bcsl-left-margin%26quot%3B%20style%3D%26quot%3Bfloat%3A%20left%3B%20padding-right%3A%200.5em%3B%20text-align%3A%20right%3B%20width%3A%201em%3B%26quot%3B%26gt%3B1.%26lt%3B%5C%2Fdiv%26gt%3B%26lt%3Bdiv%20class%3D%26quot%3Bcsl-right-inline%26quot%3B%20style%3D%26quot%3Bmargin%3A%200%20.4em%200%201.5em%3B%26quot%3B%26gt%3BChintalaphani%20SR%2C%20Pineda%20SS%2C%20Deveson%20IW%2C%20Kumar%20KR.%20An%20update%20on%20the%20neurological%20short%20tandem%20repeat%20expansion%20disorders%20and%20the%20emergence%20of%20long-read%20sequencing%20diagnostics.%20Acta%20Neuropathologica%20Communications%20%5BInternet%5D.%202021%20May%2025%20%5Bcited%202021%20Sept%2019%5D%3B9%281%29%3A98.%20Available%20from%3A%20%26lt%3Ba%20class%3D%26%23039%3Bzp-ItemURL%26%23039%3B%20href%3D%26%23039%3Bhttps%3A%5C%2F%5C%2Fdoi.org%5C%2F10.1186%5C%2Fs40478-021-01201-x%26%23039%3B%26gt%3Bhttps%3A%5C%2F%5C%2Fdoi.org%5C%2F10.1186%5C%2Fs40478-021-01201-x%26lt%3B%5C%2Fa%26gt%3B%26lt%3B%5C%2Fdiv%26gt%3B%5Cn%20%20%26lt%3B%5C%2Fdiv%26gt%3B%5Cn%26lt%3B%5C%2Fdiv%26gt%3B%22%2C%22data%22%3A%7B%22itemType%22%3A%22journalArticle%22%2C%22title%22%3A%22An%20update%20on%20the%20neurological%20short%20tandem%20repeat%20expansion%20disorders%20and%20the%20emergence%20of%20long-read%20sequencing%20diagnostics%22%2C%22creators%22%3A%5B%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Sanjog%20R.%22%2C%22lastName%22%3A%22Chintalaphani%22%7D%2C%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Sandy%20S.%22%2C%22lastName%22%3A%22Pineda%22%7D%2C%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Ira%20W.%22%2C%22lastName%22%3A%22Deveson%22%7D%2C%7B%22creatorType%22%3A%22author%22%2C%22firstName%22%3A%22Kishore%20R.%22%2C%22lastName%22%3A%22Kumar%22%7D%5D%2C%22abstractNote%22%3A%22Short%20tandem%20repeat%20%28STR%29%20expansion%20disorders%20are%20an%20important%20cause%20of%20human%20neurological%20disease.%20They%20have%20an%20established%20role%20in%20more%20than%2040%20different%20phenotypes%20including%20the%20myotonic%20dystrophies%2C%20Fragile%20X%20syndrome%2C%20Huntington%5Cu2019s%20disease%2C%20the%20hereditary%20cerebellar%20ataxias%2C%20amyotrophic%20lateral%20sclerosis%20and%20frontotemporal%20dementia.%22%2C%22date%22%3A%22May%2025%2C%202021%22%2C%22section%22%3A%22%22%2C%22partNumber%22%3A%22%22%2C%22partTitle%22%3A%22%22%2C%22DOI%22%3A%2210.1186%5C%2Fs40478-021-01201-x%22%2C%22citationKey%22%3A%22%22%2C%22url%22%3A%22https%3A%5C%2F%5C%2Fdoi.org%5C%2F10.1186%5C%2Fs40478-021-01201-x%22%2C%22PMID%22%3A%22%22%2C%22PMCID%22%3A%22%22%2C%22ISSN%22%3A%222051-5960%22%2C%22language%22%3A%22%22%2C%22collections%22%3A%5B%22QKPQST8L%22%5D%2C%22dateModified%22%3A%222026-05-09T07%3A43%3A45Z%22%7D%7D%5D%7D
1.
Депьен С., Мандель Дж.Л. 30 лет повторяющихся расстройств расширения: чему мы научились и каковы оставшиеся проблемы? Американский журнал генетики человека [Интернет]. 6 мая 2021 г. [цитировано 19 сентября 2021 г.]; 108 (5): 764–85. Доступно: https://www.sciencedirect.com/science/article/pii/S0002929721000951
1.
Чинталафани С.Р., Пинеда С.С., Девесон И.В., Кумар К.Р. Обновленная информация о неврологических нарушениях расширения коротких тандемных повторов и появлении диагнозов, связанных с длинным чтением секвенирования. Acta Neuropathologica Communications [Интернет]. 25 мая 2021 г. [цитировано 19 сентября 2021 г.]; 9 (1): 98. Доступно: https://doi.org/10.1186/s40478-021-01201-x