Отсутствие детское слабоумие — классический термин в детской неврологии, который пытается стать более оперативным благодаря концепции ПИНД (прогрессирующее интеллектуальное и неврологическое ухудшение), который пытается охватить все детские нейродегенеративные синдромы. Эта концепция включает в себя:
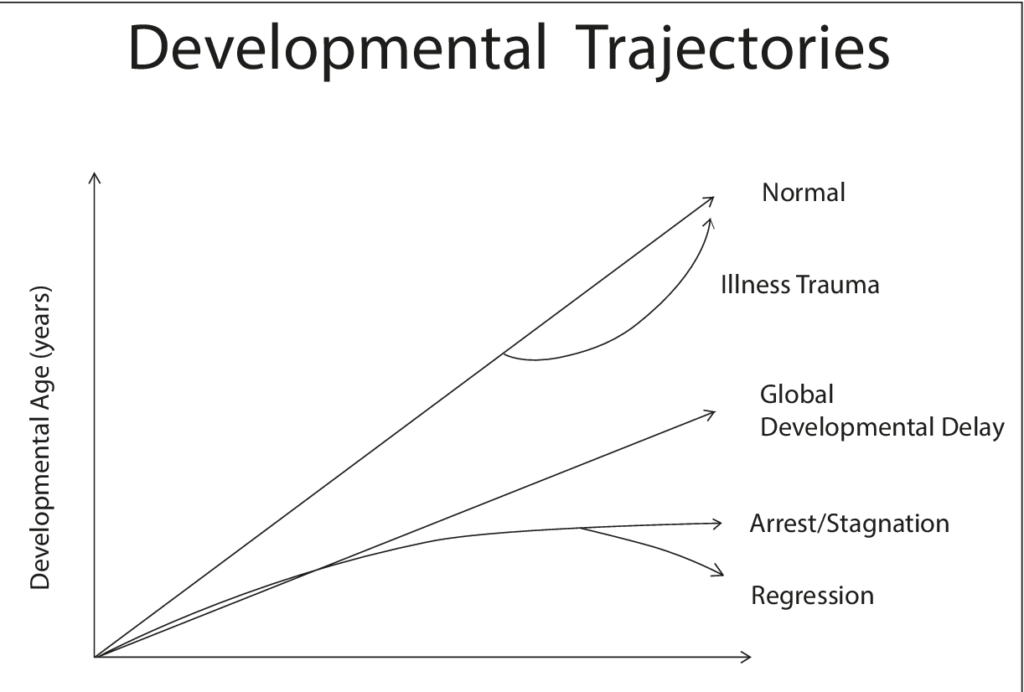
Наличие регресс развития (потеря интеллектуальных способностей и уже сложившейся обучаемости).
Прогрессивный (оно не самоограничивается во времени, а сохраняется до тех пор, пока ребенок не утратит все свои навыки, даже самые базовые, такие как передвижение или удержание сфинктера).
Обобщенный (не влияет ни на одну когнитивную сферу или сферу развития).
Внешний вид неврологические симптомы и признаки сопутствующие, выявляемые при клиническом обследовании (глазодвигательные расстройства, пирамидализм, атаксия, двигательные нарушения, эпилепсия).
Есть тесты на целевой скрининг исключить некоторые из этих заболеваний с целью ранней диагностики и прогнозирования катастрофического развития, которое они представляют.
Диагностические критерии ПИНД
Определение случая – прогрессирующее интеллектуальное и неврологическое ухудшение (регистр PIND Великобритании).
Любой ребенок (в возрасте до 16 лет на момент появления симптомов), который соответствует всем следующим трем критериям: Прогрессирующее ухудшение в течение более 3 месяцев; Потеря уже достигнутых интеллектуальных способностей или способностей развития; и Развитие аномальных неврологических симптомов.
Исключая
Статическая интеллектуальная потеря (например, после энцефалита, травмы головы или утопления)
включая
Дети, соответствующие определению случая, даже если был поставлен конкретный неврологический диагноз.
Метаболические нарушения, приводящие к неврологическим ухудшениям.
Судорожные расстройства, если они связаны с прогрессирующим ухудшением состояния.
Дети, у которых диагностированы нейродегенеративные расстройства, у которых еще не появились симптомы.
Отчетность ограничивается случаями, наблюдавшимися в прошлом месяце, но включает и тех, чье заболевание началось раньше (т. е. включая «старые случаи» детей, находящихся под наблюдением, если они наблюдались в этом месяце)
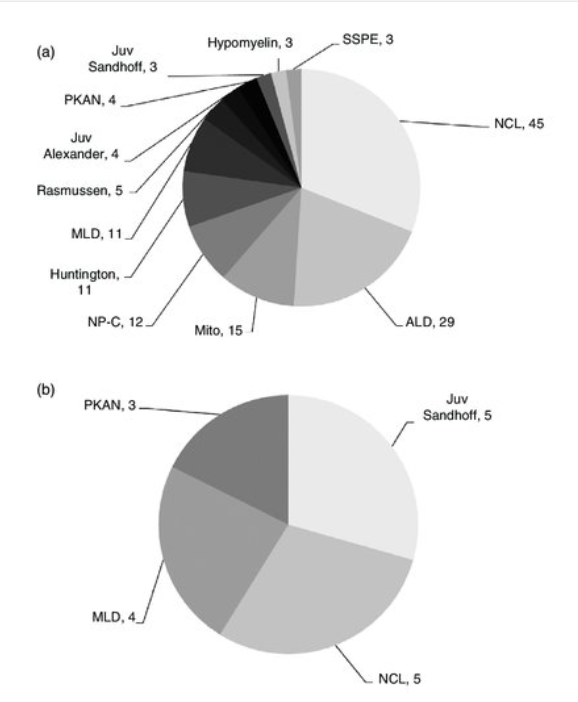
Верити С., Бейкер Э., Маундер П., Пал С., Уинстон А.М. Дифференциальная диагностика прогрессирующего интеллектуального и неврологического ухудшения у детей. Dev Med Child Neurol [Интернет]. Март 2021 г. [цитировано 15 октября 2022 г.];63(3):287–94. Доступно: https://www.ncbi.nlm.nih.gov/pmc/articles/PMC7891454/
Псевдорегрессия.
Необходимо отличать истинную регрессию от псевдорегрессии.
Псевдорегрессия при статических энцефалопатиях: Естественная эволюция статических энцефалопатий, которые могут представлять собой ухудшение, связанное с постпубертатным этапом развития, как следствие биологических изменений, происходящих в организме с приходом взрослой жизни (усиление спастичности).
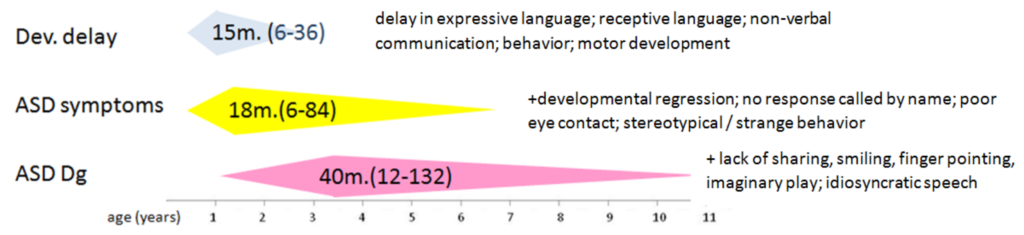
Аутистическая регрессия. Это характерно для детей с РАС, появляется в возрасте от 18 до 24 месяцев, в основном влияет на речь, но не имеет последующего прогрессирования.
Психогенная псевдорегрессия. Это утрата уже приобретенных ориентиров развития (таких как контроль над сфинктерами), типичная для детей раннего возраста, вследствие изменений в окружающей среде (рождение брата или сестры и т. д.), временная и имеющая идентифицируемый эмоциональный триггер.
Заболевания, вызывающие ПИНД
Лизосомальные заболевания.
Лизосомальные заболевания, влияющие на транспорт и обмен липидов.
• Комбинированный дефицит сапозина (просапозина) • Болезнь Фарбера • Болезнь Гоше (тип 2) • Болезнь Гоше (тип 3) • Глобоидноклеточная лейкодистрофия (болезнь Краббе) • Ганглиозидоз GM1 (тип 1 и 2) • Ганглиозидоз GM2 – вариант AB • Ганглиозидоз GM2 (болезнь Тея-Сакса) • Ганглиозидоз GM2 (болезнь Сандгоффа) • Метахроматическая лейкодистрофия • Множественный дефицит сульфатазы • Болезнь Нимана-Пика типа А • Болезнь Нимана-Пика типа С • Дефицит сапозина А • Дефицит сапозина B • Дефицит сапозина С
Гликопротеиноз.
• Альфа-маннозидоз • Дефицит α-N-ацетилгалактозаминидазы (болезнь Шиндлера (тип I)) • Аспартилглюкозаминурия (АГУ). • Бета-маннозидоз • Фукозидоз (тип I и II) • Галактосиалидоз (мутация катепсина А) • Муколипидоз I типа (сиалидоз II типа) • Муколипидоз типа II (i-клеточная болезнь) • Муколипидоз IV типа
• МПС I (синдром Гурлера) • МПС II (синдром Хантера) • МПС III (синдром Санфилиппо) • МПС VII (синдром Слая)
Другие лизосомальные заболевания.
• Нейрональные цероидные липофусцинозы (НКЛ или болезнь Баттена); 14 подтипов (за исключением тех, которые возникают у взрослых CLN 4, 11, 13) • Болезнь накопления сиаловой кислоты
Детская деменция это веб-сайт, посвященный распространению и повышению осведомленности об этих заболеваниях, с целью повышения осведомленности населения и органов здравоохранения о важности инвестиций в исследования для прогресса в лечении этих разрушительных заболеваний.