Introduction
Les syndromes cérébro-rénaux constituent un groupe hétérogène d'entités dans lesquelles coexistent atteinte du système nerveux central et dysfonctionnement rénal, soit en raison d'un mécanisme physiopathologique commun (défaut d'une voie métabolique affectant les deux organes), soit en raison de l'expression pléiotropique d'un gène exprimé de manière critique dans le cerveau et les reins (typiquement au niveau ciliaire). La distinction entre les deux groupes est cliniquement pertinente car elle oriente l'étude complémentaire, le pronostic et le conseil génétique.
1. Syndromes cérébro-rénaux d'origine métabolique
Dans ce groupe, l'atteinte rénale est généralement tubulaire (avec des schémas de type Fanconi ou acidose tubulaire) et l'atteinte neurologique comprend généralement une hypotonie, une épilepsie (souvent d'apparition précoce, y compris des spasmes infantiles) et un retard de développement. Le mécanisme commun est généralement un défaut dans une voie biochimique essentielle (phosphorylation oxydative, glycosylation, β-oxydation peroxysomale, transport des acides aminés/cystine) qui compromet simultanément les tissus à forte demande énergétique ou à renouvellement intense des protéines, tels que le tubule rénal proximal et le système nerveux.
1.1 Maladies mitochondriales
- Mécanisme: défauts de la chaîne respiratoire mitochondriale (complexes I-V), déplétion ou mutations de l'ADN mitochondrial.
- Atteinte rénale: Tubulopathie proximale de type Fanconi (glycosurie normoglycémique, phosphaturie, aminoacidurie généralisée, acidose tubulaire proximale).
- Implication neurologique: hypotonie, épilepsie (y compris spasmes infantiles), régression développementale, atteinte des noyaux gris centraux/tronc (syndrome de Leigh) dans les cas présentant un aspect structurel.
- Clés de diagnostic: augmentation du lactate/pyruvate (sang, LCR), bien qu'ils puissent être normaux aux premiers stades ; IRM cérébrale avec motif de Leigh (pas toujours présente) ; biopsie musculaire; panel génétique mitochondrial.
- Diagnostic métabolique différentiel : Un rapport lactate/pyruvate élevé (> 20-25, suggère un défaut de la chaîne respiratoire, contrairement à un rapport normal avec un lactate élevé, qui indique davantage un défaut de pyruvate déshydrogénase ou de gluconéogenèse). Acides aminés plasmatiques : taux d'alanine élevé (reflet indirect d'une lactacidémie soutenue). Acides organiques dans l'urine : peuvent présenter des niveaux élevés d'intermédiaires du cycle de Krebs (fumarique, malique) et d'acide 3-méthylglutaconique dans des sous-types spécifiques. Corps cétoniques généralement normaux ou légèrement élevés, sans le schéma de cétose marqué des acidémies organiques classiques.
- Point pédagogique important : lactate normal et MR normal ils n'excluent pas maladie mitochondriale, en particulier chez les jeunes nourrissons ou les jeunes nourrissons.
1.2 Troubles congénitaux de la glycosylation (CDG)
- Mécanisme: défauts de glycosylation des protéines (N-glycosylation, type I, ou transformation, type II). Le sous-type le plus courant est PPMMP22CDGS (anciennement CDG-Ia).
- Atteinte rénale: protéinurie tubulaire, un certain degré de dysfonctionnement tubulaire dans certains sous-types ; moins fleuri que dans le Fanconi classique.
- Implication neurologique: hypotonie sévère précoce (souvent le signe de présentation), épilepsie, retard de croissance marqué, strabisme, atrophie cérébelleuse (souvent d'apparition tardive/progressive, donc l'IRM initiale peut être normale).
- Implication multisystème associée: coagulopathie (↓antithrombine III, protéine C/S), maladie du foie, épanchement péricardique, signes dysmorphiques subtils (mamelons inversés, répartition anormale de la graisse fessière/suprapubienne).
- Diagnostic métabolique différentiel : Le profil métabolique de « première intention » (acides organiques urinaires, acides aminés plasmatiques, ammonium, lactique) est généralement normale, ce qui en soi est un fait directeur : un nourrisson présentant une hypotonie sévère, une atteinte multisystémique et une étude métabolique de base normale devrait suggérer la CDG. Une hypoglycémie non spécifique et une hypertransaminasémie peuvent survenir. La découverte spécifique est l'isoélectrofocalisation de la transferrine (modèle de type I : augmentation des isoformes asialo- et disialotransferrine).
- Point pédagogique important: L'IRM cérébrale normale chez le jeune nourrisson est compatible avec la CDG, puisque l'atrophie cérébelleuse est généralement une découverte évolutive, pas nécessairement présente dans les premières semaines de vie.
1.3 Troubles peroxysomaux — Spectre de Zellweger
- Mécanisme: défaut de la biogenèse peroxysomale (gènes PEX), avec accumulation d'acides gras à très longue chaîne (AGLCV) et déficit des fonctions peroxysomales.
- Atteinte rénale: prédominer kystes corticaux rénaux, plutôt qu'une tubulopathie résorbante fleurie (par opposition à mitochondriale/Lowe).
- Implication neurologique: hypotonie très sévère dès la naissance (une des plus sévères de ce groupe d'entités), convulsions précoces (dont spasmes infantiles), altérations de la migration neuronale à l'IRM (polymicrogyrie, pachygyrie).
- Traits associés: dysmorphie faciale caractéristique (front proéminent, fontanelles larges, épicanthe, hypertélorisme), hépatomégalie avec dysfonctionnement hépatique/cholestase, troubles oculaires (cataractes, rétinopathie pigmentaire, glaucome).
- Diagnostic métabolique différentiel : En plus des AGLCV élevés (rapport C26:0 et C24:0/C22:0, C26:0/C22:0 élevés), le profil peroxysomal complet montre des acides phytanique et pristanique élevés, de l'acide pipécolique élevé dans le plasma et des plasmalogènes érythrocytaires. descendu (Cette dernière information est particulièrement utile pour un dépistage rapide, puisque sa synthèse dépend de la fonction peroxysomale). L'étude métabolique « standard » (acides organiques, acides aminés, ammonium) est généralement normale, similaire au CDG.
1.4 Syndrome de Lowe (oculocérébrorénal)
- Mécanisme: mutations dans OCRL1, Héritage lié à l'X (pratiquement exclusif aux hommes).
- Atteinte rénale: Tubulopathie proximale de type Fanconi, bien que apparaissant généralement un peu plus tard (3-12 mois) que dans les mitochondries.
- Implication neurologique: hypotonie néonatale sévère (« floppy baby »), convulsions dans environ la moitié des cas, déficience intellectuelle (évidente plus tard).
- Trait discriminant clé: cataractes congénitales bilatérales, pratiquement constantes (>95-100%), présente dès la naissance et détectable à l'examen ophtalmologique avec dilatation pupillaire. Cela peut être associé au glaucome (~ 50 %).
- Diagnostic métabolique différentiel : Le profil urinaire est celui d'un Fanconi généralisé non spécifique (aminoacidurie généralisée, glycosurie avec glycémie normale, phosphaturie, bicarbonaturie), sans marqueur biochimique plasmatique ou acide organique/acide aminé spécifique à l'entité — contrairement aux autres, ici le « fossé diagnostique métabolique » est comblé avec les symptômes oculaires (cataractes) plus l'étude génétique/enzymatique (activité du phosphatidylinositol-4,5-bisphosphate 5-phosphatase d'OCRL dans les fibroblastes), non à profil métabolique discriminant.
- Point pédagogique important: Un examen ophtalmologique normal avec dilatation pupillaire rend le diagnostic de Lowe très improbable, compte tenu de l'observation oculaire constante.
1.5 Cystinose néphropathique
- Mécanisme: mutations dans CTNS, accumulation lysosomale de cystine.
- Atteinte rénale: syndrome de Fanconi complet, apparaissant généralement un peu plus tard (6 à 12 mois) que dans les entités précédentes.
- Implication neurologique: dans la forme classique, l'atteinte neurologique est moins importante au stade infantile et se développe plus tard (déficiences cognitives progressives, altérations motrices).
- Diagnostic métabolique différentiel : Une cystine intraleucocytaire élevée (> 2 nmol d'hémicystine/mg de protéine) est le test de diagnostic spécifique. Le reste du profil métabolique (acides organiques, acides aminés plasmatiques, ammonium) est normal — l'aminoacidurie est généralisée mais d'origine tubulaire (Fanconi secondaire), il ne s'agit pas d'un trouble primaire du métabolisme des acides aminés.
1.6 Galactosémie classique (déficit en GALT)
- Mécanisme: déficit en galactose-1-phosphate uridyltransférase (GALT), avec accumulation toxique de galactose-1-phosphate et de galactitol dans le foie, les reins, le cristallin et le système nerveux.
- Atteinte rénale : Syndrome de Fanconi (tubulopathie proximale) dû à la toxicité directe du galactose-1-phosphate accumulé dans le tubule proximal.
- Atteinte neurologique : dans la phase néonatale aiguë (après le début de la lactation) — léthargie, hypotonie, refus de s'alimenter, vomissements ; risque accru de sepsis fulminant E. coli (le galactose-1-phosphate inhibe la fonction leucocytaire). A long terme, malgré un régime strict sans galactose : déficience intellectuelle légère à modérée, dyspraxie verbale, ataxie et insuffisance ovarienne primaire chez la fille.
- Traits associés : ictère cholestatique et hépatomégalie avec évolution vers la cirrhose en l'absence de traitement ; cataractes dues à l’accumulation de galactitol (« goutte d’huile ») ; coagulopathie.
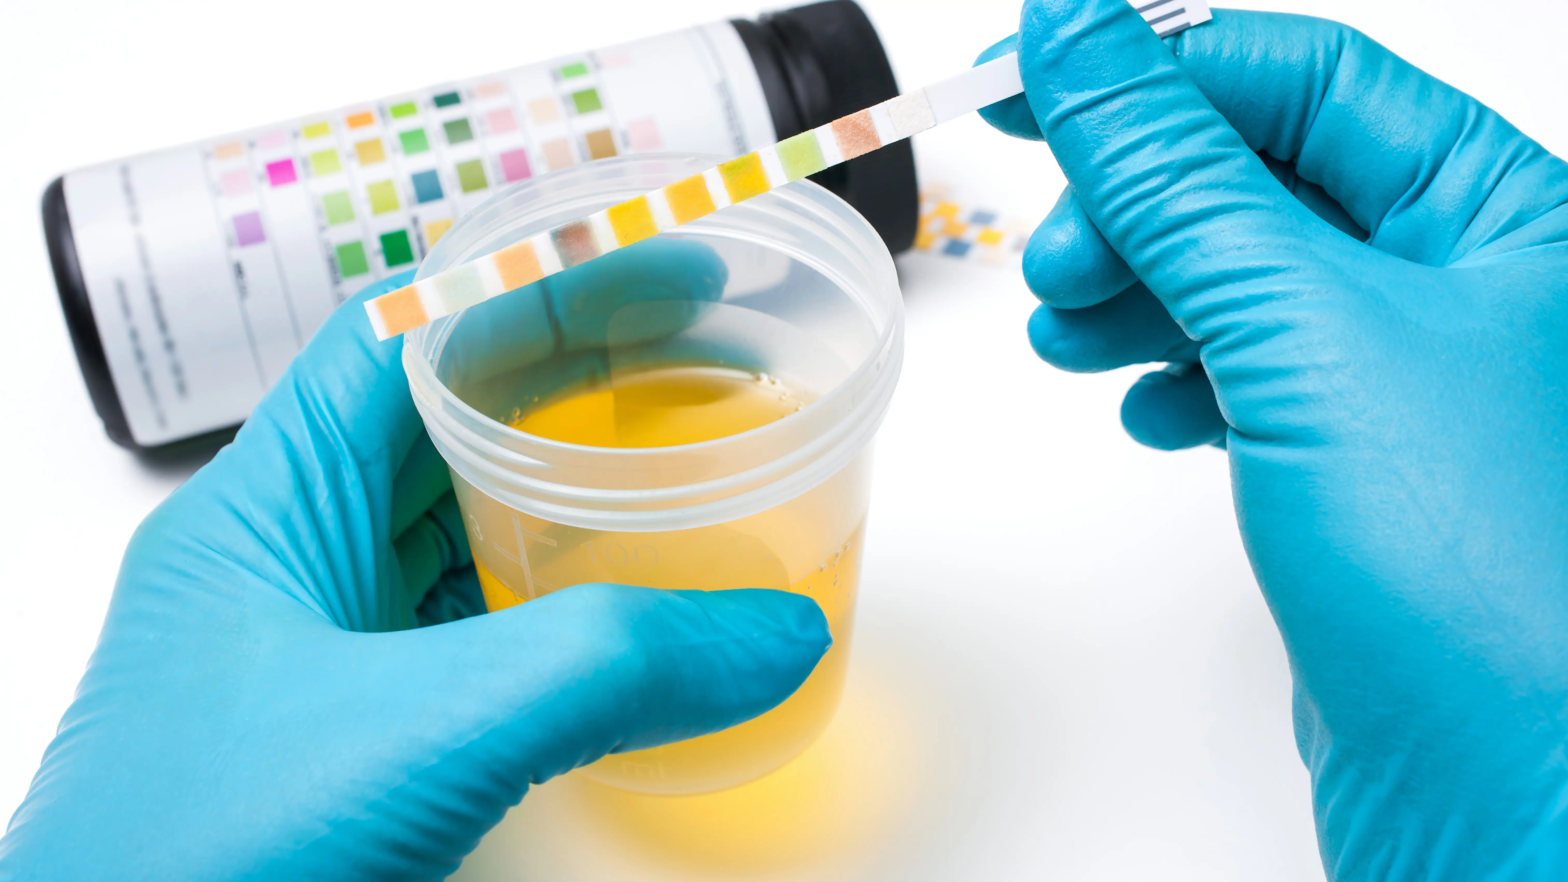
- Diagnostic métabolique différentiel : Le résultat classique avec un rendement diagnostique élevé est dissociation entre substances réductrices positives dans l'urine et glycosurie négative (bandelette de test glucose-oxydase, spécifique du glucose, négative ; test Benedict/Clinitest, qui détecte tout sucre réducteur dont le galactose, positif). Cette dissociation est pratiquement pathognomonique tant que le nourrisson reçoit du lactose dans son alimentation et est perdu s'il en a déjà été retiré. Il est confirmé par une élévation du galactose-1-phosphate érythrocytaire et une activité GALT érythrocytaire absente ou fortement réduite. Le reste du profil métabolique de base (acides organiques, acides aminés, ammonium) est typiquement normal, ce qui permet de le différencier des acidémies organiques ou des anomalies du cycle de l'urée chez un nouveau-né septique/vomissant.
- Point pédagogique important : Les données clés pour la différencier cliniquement des autres entités du groupe sont les relation temporelle avec l’introduction de l’allaitement maternel — les symptômes apparaissent après le début de l'alimentation en lactose (lait maternel ou préparation standard) et s'améliorent lors de l'arrêt de celle-ci. Les cataractes peuvent être le premier signe détectable et sont incluses dans le diagnostic différentiel du syndrome de Lowe, mais contrairement à celles-ci (congénitales et fixes), celles de la galactosémie apparaissent plus tardivement et partiellement réversible si le régime sans galactose est instauré précocement.
1.7 Autres entités à considérer dans le différentiel métabolique :
- Acidémies organiques (méthylmalonique, propionique) : acidose métabolique avec trou anionique élevé (contrairement aux tubulopathies, qui se présentent avec un AG normal), hyperammoniémie, cétose.
- Défauts du cycle de l'urée: hyperammoniémie comme constatation dominante, sans acidose métabolique typique ni tubulopathie.
- EnXAMDE et (phase tardive) : néphropathie progressive et atteinte du SNC (accident vasculaire cérébral), bien que se présentant beaucoup plus tard que le reste de ce groupe.
2. Syndromes cérébro-rénaux d'origine génétique/structurelle (ciliopathies et maladies apparentées)
Dans ce groupe, le lien physiopathologique entre le cerveau et le rein n'est pas une voie métabolique commune, mais la expression du produit génique dans le cil primaire ou dans des structures associées, présent dans les cellules tubulaires rénales et dans l'épendyme, les photorécepteurs et d'autres structures du SNC. L'atteinte rénale est généralement de construction (kystes, dysplasie) plutôt que tubulaire/résorbante, et est fréquemment associée à une atteinte d'autres organes avec cils (rétine, foie, squelette).
2.1 Syndrome de Bardet-Biedl
- Mécanisme: ciliopathie, transmission autosomique récessive (oligogène dans certains cas), gènes multiples BBS impliqué.
- Atteinte rénale: anomalies structurelles variables — dysplasie, kystes, malformations caliceales ; Cela peut évoluer vers une maladie rénale chronique.
- Atteinte neurologique/autres systèmes: déficience intellectuelle variable, rétinopathie pigmentaire (généralement le signe le plus précoce et le plus caractéristique), polydactylie postaxiale, obésité infantile, hypogonadisme.
- Clés de diagnostic: l'association polydactylie + rétinopathie pigmentaire + obésité + anomalies rénales chez un enfant oriente fortement le diagnostic ; confirmation génétique.
2.2 Syndrome de Joubert
- Mécanisme: ciliopathie, avec le « signe molaire » caractéristique à l'IRM (hypoplasie vermienne avec altération des pédoncules cérébelleux supérieurs).
- Atteinte rénale: néphronophtise dans un sous-groupe pertinent de patients (néphropathie kystique médullaire, évolution vers une insuffisance rénale).
- Implication neurologique: hypotonie marquée, ataxie, schéma respiratoire anormal (épisodes d'alternance tachypnée/apnée) caractéristiques de la période néonatale, retard de développement.
- Autres résultats associés: colobome rétinien, atteinte hépatique (fibrose hépatique congénitale) dans des formes superposées.
- Clés de diagnostic: Le signe de la molaire en IRM est pratiquement diagnostique ; étude génétique par panel des ciliopathies.
2.3 Néphronophtisie isolée et syndromes associés (Senior-Løken)
- Mécanisme: ciliopathie rénale prédominante, associée à une atteinte rétinienne dans le syndrome de Senior-Løken (néphronophtisie + rétinopathie pigmentaire/amaurose congénitale de Leber).
- Atteinte rénale: néphropathie kystique médullaire progressive, polyurie/polydipsie par manque de concentration urinaire comme signe initial fréquent, évolution vers une insuffisance rénale terminale à l'adolescence dans la forme juvénile.
- Implication neurologique: dans les formes pures, l'atteinte neurologique est moins importante que chez Joubert ou Bardet-Biedl ; Il peut y avoir une ataxie dans les formes à chevauchement cérébelleux.
2.4 Maladie polykystique des reins et atteinte du SNC
- Maladie polykystique autosomique récessive (ARPKD, PKHD1): atteinte bilatérale massive des reins kystiques, associée à une fibrose hépatique congénitale ; Direct neurological involvement is less characteristic than in previous ciliopathies, although there may be associated hypertension with secondary repercussions.
- Maladie polykystique autosomique dominante (PKRAD): Il est pertinent de mentionner l'association avec les anévrismes intracrâniens (bien qu'ils surviennent chez les adultes et non chez les nourrissons).
2.5 Autres ciliopathies avec atteinte cérébro-rénale
- Syndrome de Meckel-Gruber: forme létale du spectre des ciliopathies, avec encéphalocèle occipitale, dysplasie rénale kystique massive et polydactylie ; incompatible avec la vie au-delà de la période néonatale dans la plupart des cas.
- Dysplasie thoracique asphyxiante (Jeune) et syndromes squelettiques ciliopathiques associés: atteinte rénale kystique/néphronophtisie associée à une dysplasie squelettique thoracique ; L'atteinte neurologique est secondaire (hypoxie due à une insuffisance respiratoire restrictive) plutôt que primaire.