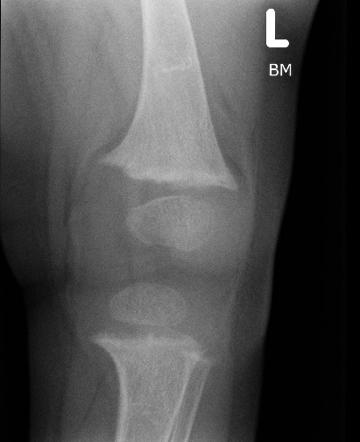
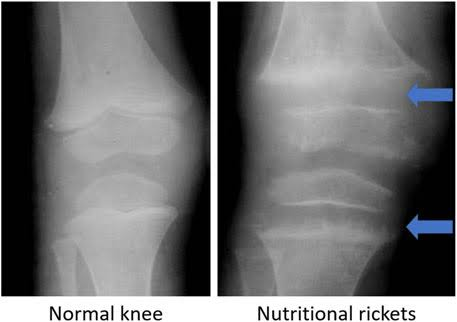
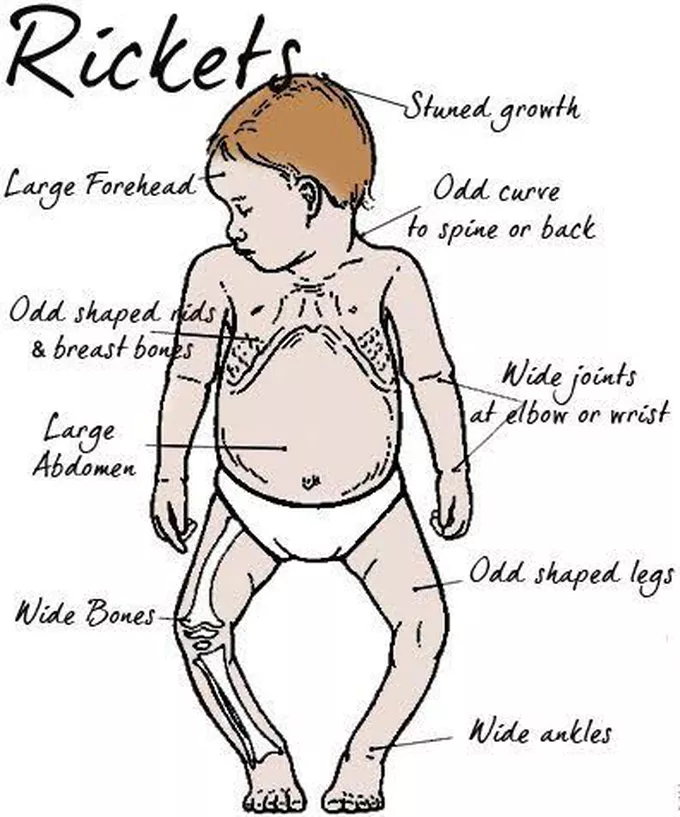
佝偻病与先天性代谢缺陷和遗传性疾病的鉴别诊断需要评估关键的生化标志物,尤其是 血清碱性磷酸酶(ALP), 他 磷酸盐 和 钙,因为许多罕见疾病与常见营养性佝偻病的临床和放射学表现相似。
关键鉴别诊断
- 低磷酸酯酶症(HPP):
- 盖伊: 基因突变引起的先天性代谢缺陷 ALPL (组织非特异性碱性磷酸酶缺乏症)。
- 特色标志: 血清 FA 水平异常低 (而普通佝偻病会显着升高),并伴有磷酸乙醇胺升高、癫痫发作和严重骨矿化不足的风险。
- 遗传性低磷性佝偻病:
- 盖伊: 肾磷酸盐消耗的遗传性疾病(例如,由于基因突变而与 X 染色体相关) 菲克斯,或与以下相关的常染色体形式 FGF23 o DMP1).
- 特色标志: 低磷血症 严重伴有 1,25-二羟基维生素 D 水平低或正常低水平以及 ALP 升高,但伴有 25-羟基维生素 D 正常水平.
- 维生素 D 依赖性佝偻病 (VDDR):
- 1A/1B 型: 维生素 D 合成或生物活性的遗传缺陷(酶衰竭,例如肾 1α-羟化酶缺乏)。
- 2A/2B 型: 维生素 D 受体 (VDR) 突变。
- 特色标志: 2 型表现出极高水平的循环 1,25(OH)2D,并且经常与 全脱发,这将其与经典佝偻病和 1 型区别开来。
- 范科尼综合征(肾小管酸中毒/近端肾小管病):
- 盖伊: 近曲小管的普遍功能障碍,可以是遗传性的(继发于胱氨酸中毒、威尔逊氏病等)或获得性的。
- 特色标志: 磷酸盐、葡萄糖、氨基酸和碳酸氢盐大量从尿中流失,导致全身性酸中毒和低磷血症性骨脱矿。
- 骨发育不良和储存性疾病:
- 詹森干骺端发育不良: 罕见的常染色体显性遗传病,类似于佝偻病的干骺端改变。
- 粘多糖贮积症: 他们可能会出现骨骼畸形,在早期阶段会与佝偻病混淆。
- 成骨不全: 胶原蛋白缺陷会导致频繁骨折和骨骼脆弱,有时会导致严重的佝偻病。
基本诊断筛查策略
- 决定 血液中的钙、磷、镁和FA.
- 措施 25-羟基维生素D y 1,25-二羟基维生素D.
- 评估 肾小管功能 (尿磷酸盐、氨基酸、葡萄糖和血液/尿液 pH 值)以排除范科尼综合征或孤立的磷酸盐丢失。