Le gène ARX (homéobox liée à Aristaless), située sur le chromosome
Base moléculaire et mécanismes pathogènes
La protéine ARX contient un domaine homéodomaine à son extrémité N-terminale, essentiel à la liaison de l'ADN et à la régulation des gènes cibles. De plus, il possède un domaine de répétitions d'alanine (répétitions poly-alanine) dans sa région centrale, dont la longueur normale se situe entre 10 et 13 répétitions. Les mutations dans ARX Ils peuvent être de deux types principaux :
- Mutations avec perte de fonction, telles que des délétions, des insertions de décalage de cadre de lecture ou des mutations non-sens, qui réduisent ou éliminent l'activité de la protéine.
- Mutations à gain de fonction, en particulier celles qui augmentent le nombre de répétitions de polyalanine (par exemple 16 répétitions ou plus), qui modifient la conformation tridimensionnelle de la protéine et sa capacité à interagir avec les cofacteurs.
Ce dernier mécanisme est particulièrement associé au syndrome de Partington et à la lissencéphalie familiale liée à l'X, où la surprésence de répétitions de polyalanine altère la régulation des gènes impliqués dans la migration neuronale, provoquant une perturbation de l'architecture corticale.
Spectre clinique : de la lissencéphalie à l’épilepsie néonatale
Le spectre phénotypique associé au gène ARX C’est l’un des domaines les plus vastes et les plus complexes de la neurogénétique. Bien qu'il ait été initialement décrit comme un gène impliqué dans la lissencéphalie familiale liée à l'X (Lissencéphalie liée à l'X avec organes génitaux anormaux, XLAG), sa gamme de manifestations cliniques s'étend de troubles légers à des formes mortelles.
- Le lissencéphalie familiale liée à l'X Elle se caractérise par une absence quasi totale de plis cérébraux (lissencéphalie), avec un cortex épais et lisse, accompagnée d'anomalies génitales (hypoplasie testiculaire, absence de canaux de Müller) et d'une évolution neurodégénérative progressive. Les patients présentent généralement une paralysie spastique, un retard global de développement et une épilepsie généralisée dès la naissance, souvent résistante à plusieurs antiépileptiques.
- En revanche, le Syndrome de Partington Elle est associée à des mutations spécifiques dans le domaine de répétition de la polyalanine, généralement avec un nombre excessif de répétitions (par exemple 16 à 20). Ce syndrome se manifeste cliniquement par l'association d'un déficit intellectuel léger à modéré, d'une dysarthrie et de mouvements dystoniques des mains.
- Il syndrome de l'Ouest est également fortement associée à des mutations dans ARX. Dans ce contexte, le syndrome se présente comme une forme d'encéphalopathie épileptique précoce, avec le triangle classique : spasmes de flexion (hyperextension), encéphalopathie avec activation désorganisée à l'EEG (mieux connue sous le nom de hypsarythmie), et un retard de développement.
Diagnostic et défis techniques
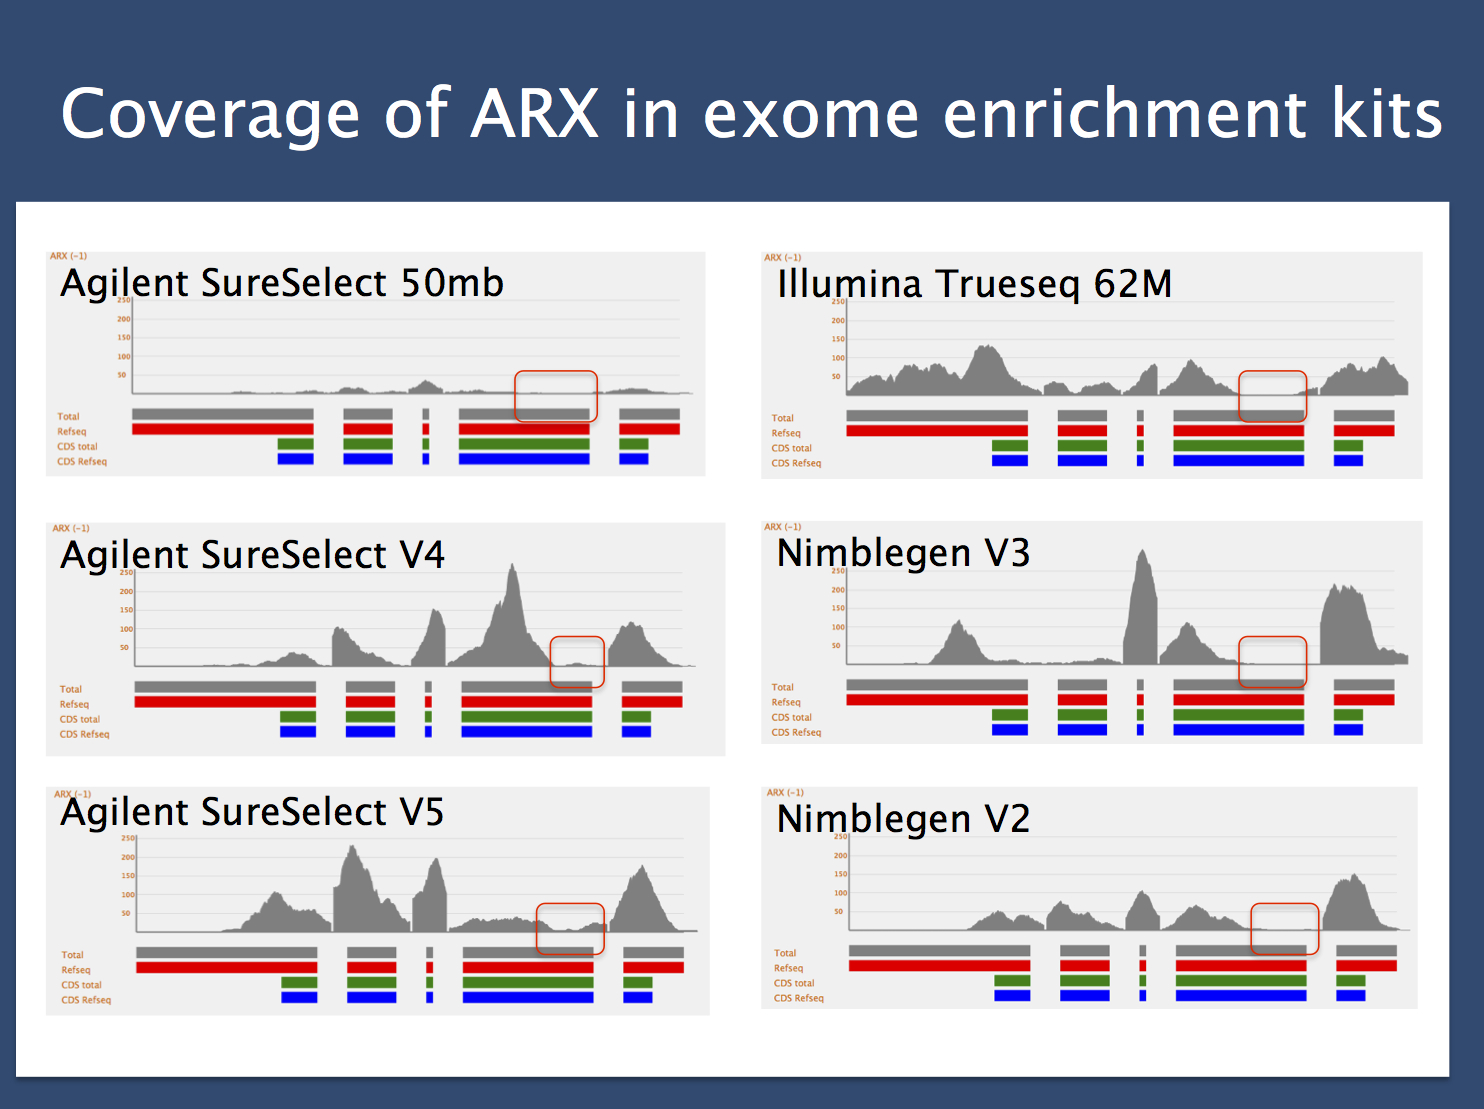
Le diagnostic des troubles dus à des mutations ARX nécessite une stratégie de diagnostic avancée. Bien que le séquençage de l’exome soit un outil puissant, sa sensibilité pour détecter les répétitions de polyalanine ou les délétions importantes est limitée. En ce sens, l'article d'EuroEPINOMICS souligne que le gène ARX c'est un exemple paradigmatique d'un gène pouvant échapper au séquençage de l'exome standard en raison de sa structure répétitive et de la présence de régions à forte homologie qui rendent difficile un alignement précis. Il est donc recommandé de compléter l’exome avec des techniques telles que la PCR avec amplification répétée, l’analyse de fragments d’ADN (par exemple avec électrophorèse capillaire), ou encore le séquençage à lecture longue (comme PacBio ou Oxford Nanopore) pour détecter des variations structurelles complexes.

