Introducción al Gen ARX
El gen ARX (Aristaless-related homeobox), ubicado en el cromosoma Xq22.1, es crucial en la regulación de la neurogénesis, la migración neuronal y la diferenciación de las poblaciones de neuronas intercaladas en la corteza cerebral, el ganglio basal y la sustancia negra. La proteína ARX contiene un dominio homeodominio en su extremo N-terminal, esencial para la unión al ADN y la regulación de genes diana, así como un dominio de repeticiones de alanina (poly-alanine repeats) en su región central.
Base Molecular y Mecanismos Patogénicos
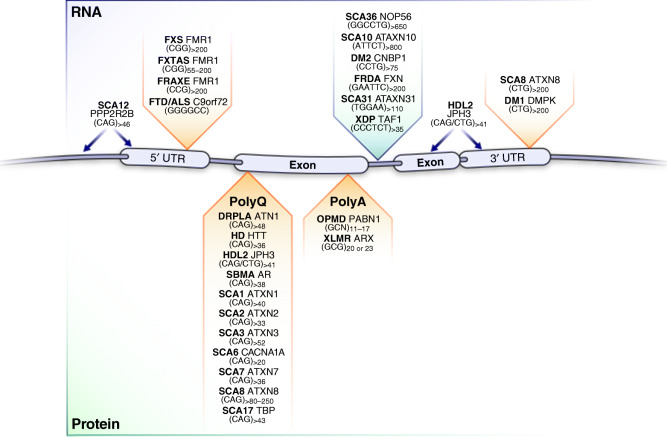
Las mutaciones en ARX pueden ser de dos tipos principales: pérdida de función y ganancia de función. Mutaciones de pérdida de función incluyen deletiones, inserciones frameshift o mutaciones sin sentido, que reducen o eliminan la actividad de la proteína. Mutaciones de ganancia de función, especialmente aquellas que aumentan el número de repeticiones polialanina (por ejemplo, 16 o más), alteran la conformación tridimensional de la proteína y su capacidad para interactuar con cofactores.
El incremento en el número de repeticiones polialanina, como en el caso de 16-20 repeticiones, es particularmente relevante en el síndrome de Partington y la lisencefalia familiar ligada al X. Estas mutaciones alteran la regulación de genes implicados en la migración neuronal, disruptiendo la arquitectura cortical.
Espectro Clínico: De la Lisencefalia a la Epilepsia Neonatal
El espectro fenotípico asociado al gen ARX es amplio y complejo. Algunas variantes pueden causar trastornos leves, mientras que otras son fatales. La lisencefalia familiar ligada al X se caracteriza por la ausencia de pliegues cerebrales, una corteza cerebral gruesa y lisa, y anomalías genitales. Los pacientes presentan parálisis espástica, retraso global del desarrollo y epilepsia generalizada desde el nacimiento.
El síndrome de Partington, asociado a mutaciones específicas en el dominio de repeticiones polialanina, se manifiesta con déficit intelectual de leve a moderado, disartria y movimientos distónicos en las manos. En el síndrome de West, mutaciones en ARX causan encefalopatía epiléptica temprana con espasmos en flexión, patrón de activación desorganizado en EEG (hypsarrhythmia) y retraso en el desarrollo.
Diagnóstico y Desafíos Técnicos
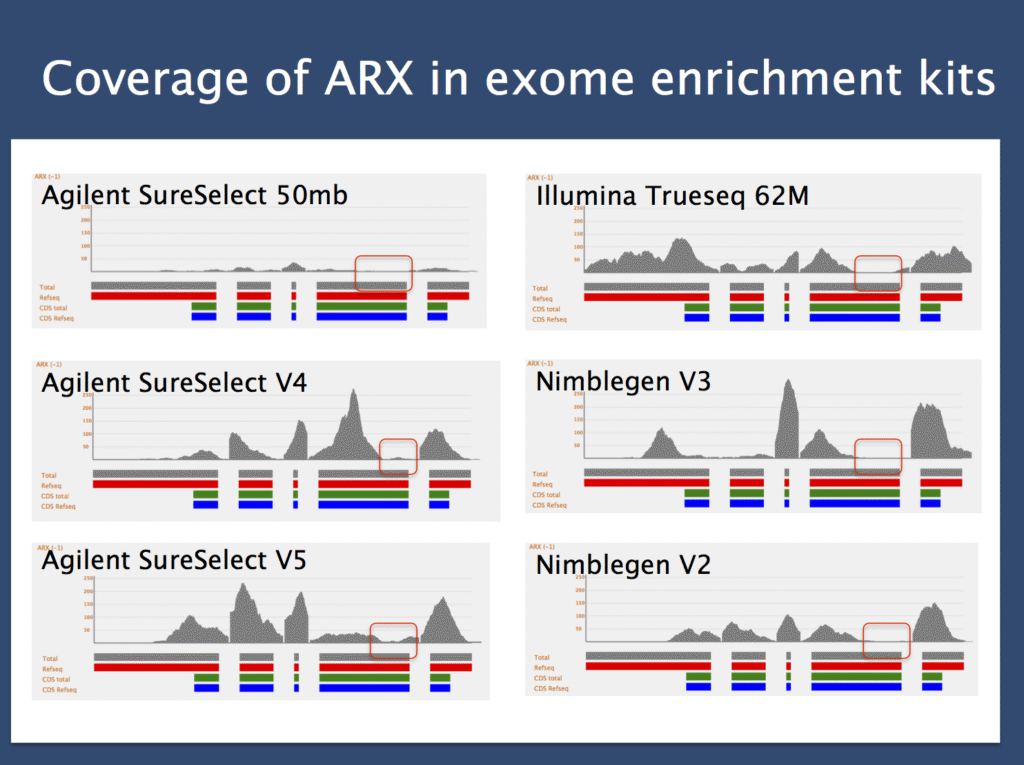
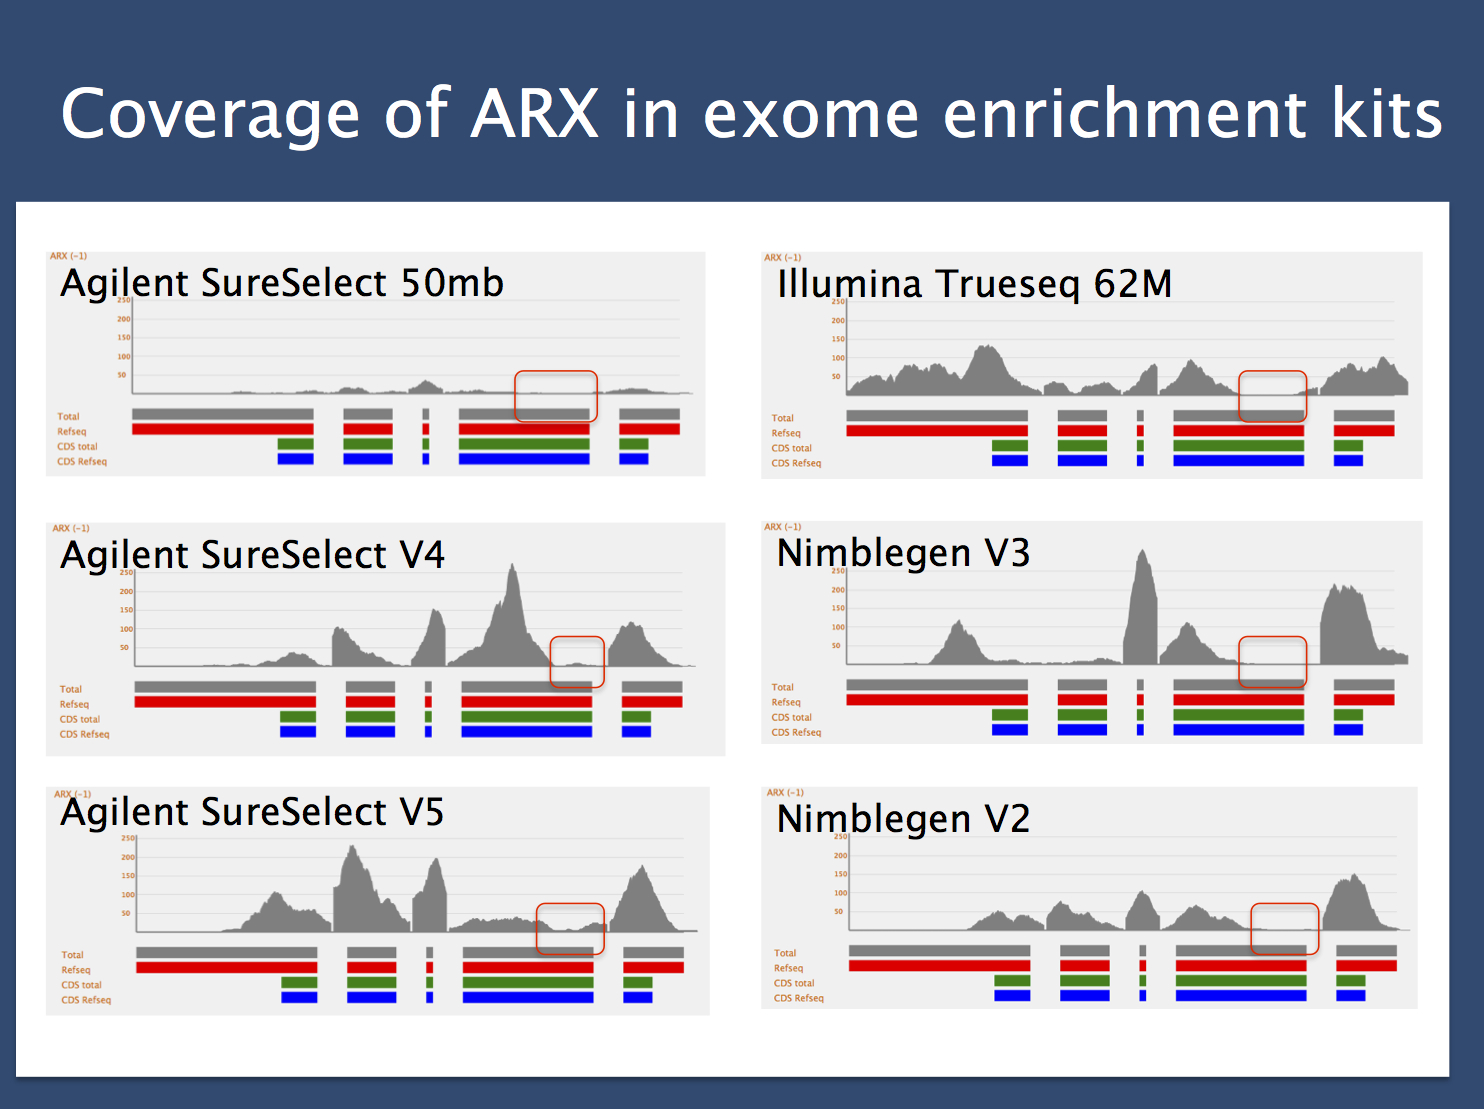
El diagnóstico de trastornos por mutaciones en ARX requiere una estrategia diagnóstica avanzada. Aunque el exoma secuenciado es una herramienta poderosa, es limitado para detectar repeticiones polialanina o grandes delecciones. EuroEPINOMICS destaca que el gen ARX es un ejemplo paradigmático de un gen que puede escapar a la secuenciación de exoma estándar debido a su estructura repetitiva y regiones de alta homología.
Se recomienda complementar el exoma con técnicas como la PCR con amplificación de repeticiones, análisis de fragmentos de ADN (capillary electrophoresis), o secuenciación de larga lectura (PacBio o Oxford Nanopore) para detectar variaciones estructurales complejas. Estas técnicas mejoran la sensibilidad para identificar mutaciones en ARX.