Ген АРКС (Гомеобокс, родственный Aristaless), расположенный на хромосоме.
Молекулярная основа и патогенетические механизмы
Белок ARX содержит на N-конце гомеодомен, необходимый для связывания ДНК и регуляции генов-мишеней. Кроме того, в его центральной области имеется домен аланиновых повторов (полиаланиновых повторов), нормальная длина которого колеблется от 10 до 13 повторов. Мутации в АРКС Они могут быть двух основных типов:
- Мутации с потерей функции, такие как делеции, вставки со сдвигом рамки или нонсенс-мутации, которые снижают или устраняют активность белка.
- Мутации с усилением функции, особенно те, которые увеличивают количество полиаланиновых повторов (например, 16 или более повторов), которые изменяют трехмерную конформацию белка и его способность взаимодействовать с кофакторами.
Этот последний механизм особенно связан с синдромом Партингтона и Х-сцепленной семейной лиссэнцефалией, при которой избыточное присутствие полиаланиновых повторов изменяет регуляцию генов, участвующих в миграции нейронов, вызывая нарушение кортикальной архитектуры.
Клинический спектр: от лиссэнцефалии до неонатальной эпилепсии
Фенотипический спектр, связанный с геном АРКС Это один из самых широких и сложных вопросов нейрогенетики. Хотя первоначально он был описан как ген, участвующий в Х-сцепленной семейной лиссэнцефалии (Х-сцепленная лиссэнцефалия с аномальными гениталиями, XLAG), диапазон его клинических проявлений варьируется от легких нарушений до фатальных форм.
- Отсутствие Х-сцепленная семейная лиссэнцефалия Характеризуется практически полным отсутствием складок головного мозга (лиссэнцефалия), толстой и гладкой корой, сопровождается аномалиями половых органов (гипоплазия яичек, отсутствие мюллеровых протоков) и прогрессирующей нейродегенеративной эволюцией. У пациентов обычно с рождения наблюдаются спастический паралич, глобальная задержка развития и генерализованная эпилепсия, часто резистентная к множественным противоэпилептическим препаратам.
- Напротив, Синдром Партингтона Это связано со специфическими мутациями в домене полиаланиновых повторов, обычно с избыточным количеством повторов (например, 16-20). Клинически этот синдром проявляется сочетанием легкой и умеренной умственной недостаточности, дизартрии и дистонических движений рук.
- Он Синдром Веста также тесно связан с мутациями в АРКС. В этом контексте синдром представляет собой форму ранней эпилептической энцефалопатии с классическим треугольником: сгибательные спазмы (гиперэкстензия), энцефалопатия с дезорганизованным паттерном активации на ЭЭГ (более известная как гипсаритмия) и задержка развития.
Диагностика и технические проблемы
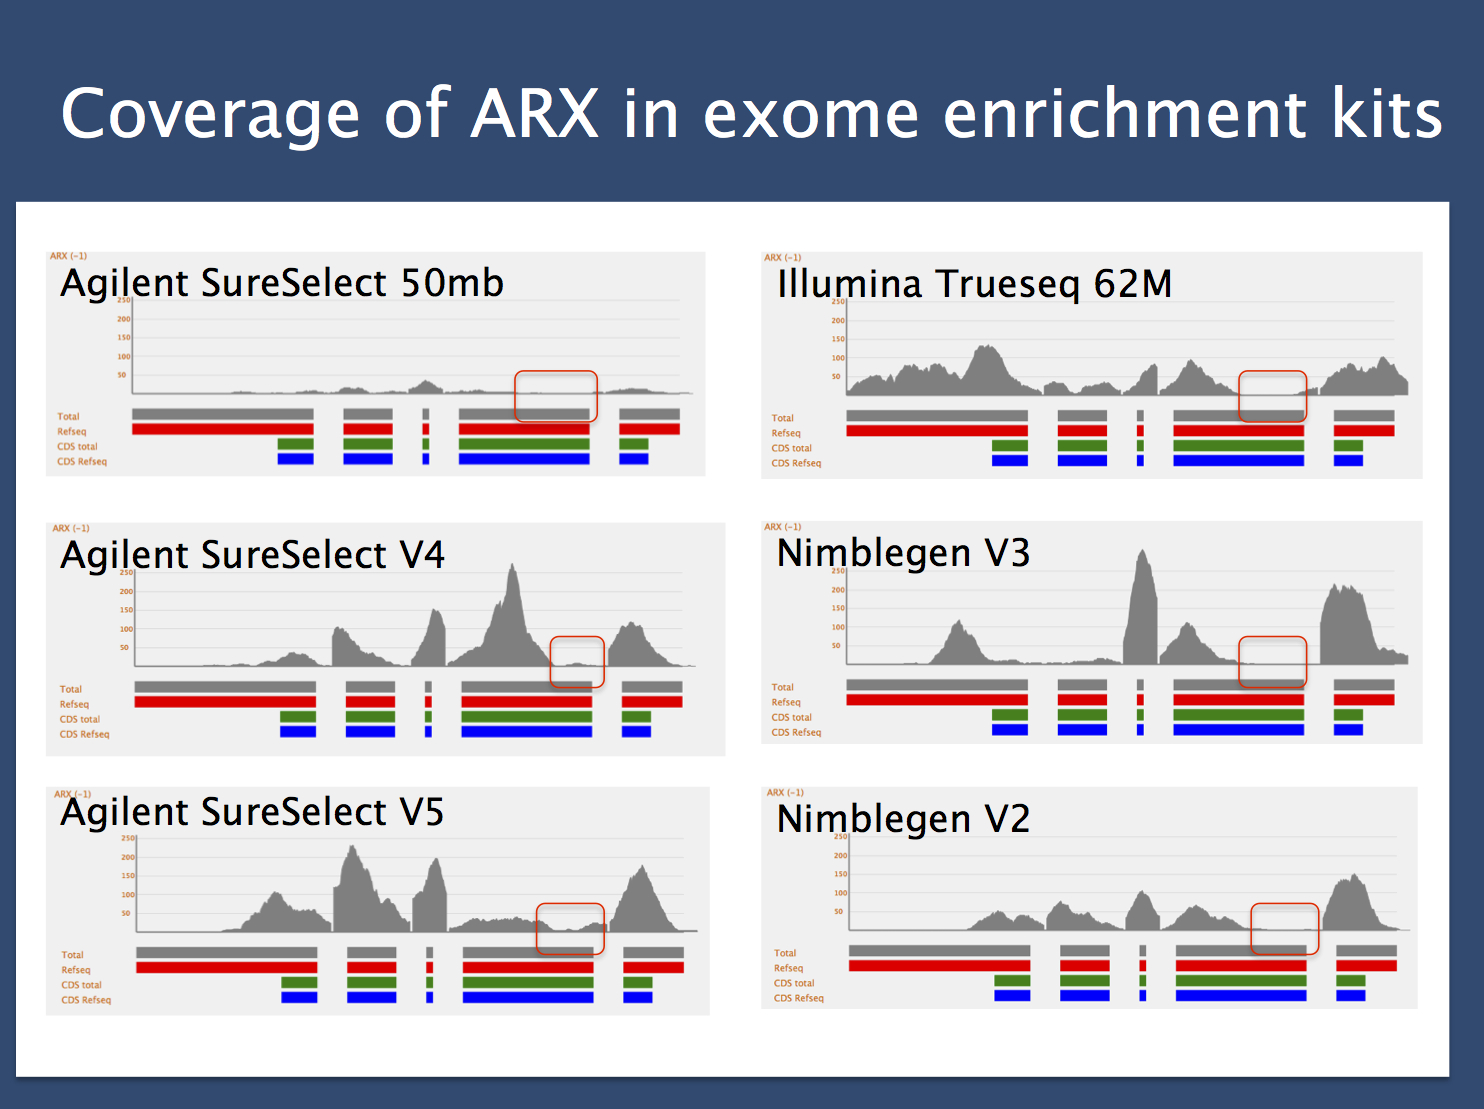
Диагностика заболеваний, обусловленных мутациями в АРКС требует продвинутой диагностической стратегии. Хотя секвенирование экзома является мощным инструментом, его чувствительность к обнаружению полиаланиновых повторов или крупных делеций ограничена. В этом смысле статья EuroEPINOMICS подчеркивает, что ген АРКС это парадигмальный пример гена, который может избежать секвенирования экзома стандарта из-за его повторяющейся структуры и наличия областей с высокой гомологией, которые затрудняют точное выравнивание. Поэтому рекомендуется дополнять экзом такими методами, как ПЦР с повторной амплификацией, анализ фрагментов ДНК (например, с помощью капиллярного электрофореза) или даже секвенированием длительного считывания (например, PacBio или Oxford Nanopore) для обнаружения сложных структурных вариаций.

