El gen ARX (Aristaless-related homeobox), ubicado en el cromosoma Xq22.1, codifica una proteína de transcripción fundamental en la regulación de la neurogénesis, la migración neuronal y la diferenciación de las poblaciones de neuronas intercaladas en la corteza cerebral, el ganglio basal y la sustancia negra.
Base Molecular y Mecanismos Patogénicos
La proteína ARX contiene un dominio homeodominio en su extremo N-terminal, esencial para la unión al ADN y la regulación de genes diana. Además, posee un dominio de repeticiones de alanina (poly-alanine repeats) en su región central, cuya longitud normal oscila entre 10 y 13 repeticiones. Las mutaciones en ARX pueden ser de dos tipos principales:
- Mutaciones de pérdida de función, como deletiones, inserciones frameshift o mutaciones sin sentido, que reducen o eliminan la actividad de la proteína.
- Mutaciones de ganancia de función, especialmente aquellas que aumentan el número de repeticiones polialanina (por ejemplo, 16 o más repeticiones), lo que altera la conformación tridimensional de la proteína y su capacidad para interactuar con cofactores.
Este último mecanismo está particularmente asociado con el síndrome de Partington y la lisencefalia familiar ligada al X, donde la sobrepresencia de repeticiones polialanina altera la regulación de genes implicados en la migración neuronal, provocando una disrupción del arquitectura cortical.
Espectro Clínico: De la Lisencefalia a la Epilepsia Neonatal
El espectro fenotípico asociado al gen ARX es uno de los más amplios y complejos en neurogenética. Aunque inicialmente se describió como un gen implicado en la lisencefalia familiar ligada al X (X-linked lissencephaly with abnormal genitalia, XLAG), su rango de manifestaciones clínicas abarca desde trastornos leves hasta formas fatales.
- La lisencefalia familiar ligada al X se caracteriza por una ausencia casi total de pliegues cerebrales (lissencefalia), con una corteza gruesa y lisa, acompañada de anomalías genitales (hipoplasia testicular, ausencia de conductos de Müller) y una evolución neurodegenerativa progresiva. Los pacientes suelen presentar parálisis espástica, retraso global del desarrollo, y epilepsia generalizada desde el nacimiento, con frecuencia resistente a múltiples antiepilépticos.
- En contraste, el síndrome de Partington se asocia con mutaciones específicas en el dominio de repeticiones polialanina, generalmente con un número excesivo de repeticiones (por ejemplo, 16-20). Este síndrome se manifiesta clínicamente por la asociación de un déficit intelectual de leve a moderado, disartria y movimientos distónicos de las manos.
- El síndrome de West también está fuertemente asociado con mutaciones en ARX. En este contexto, el síndrome se presenta como una forma de encefalopatía epiléptica temprana, con el triángulo clásico: espasmos en flexión (hiperextensión), encefalopatía con patrón de activación desorganizada en EEG (más conocido como hypsarrhythmia), y retraso en el desarrollo.
Diagnóstico y Desafíos Técnicos
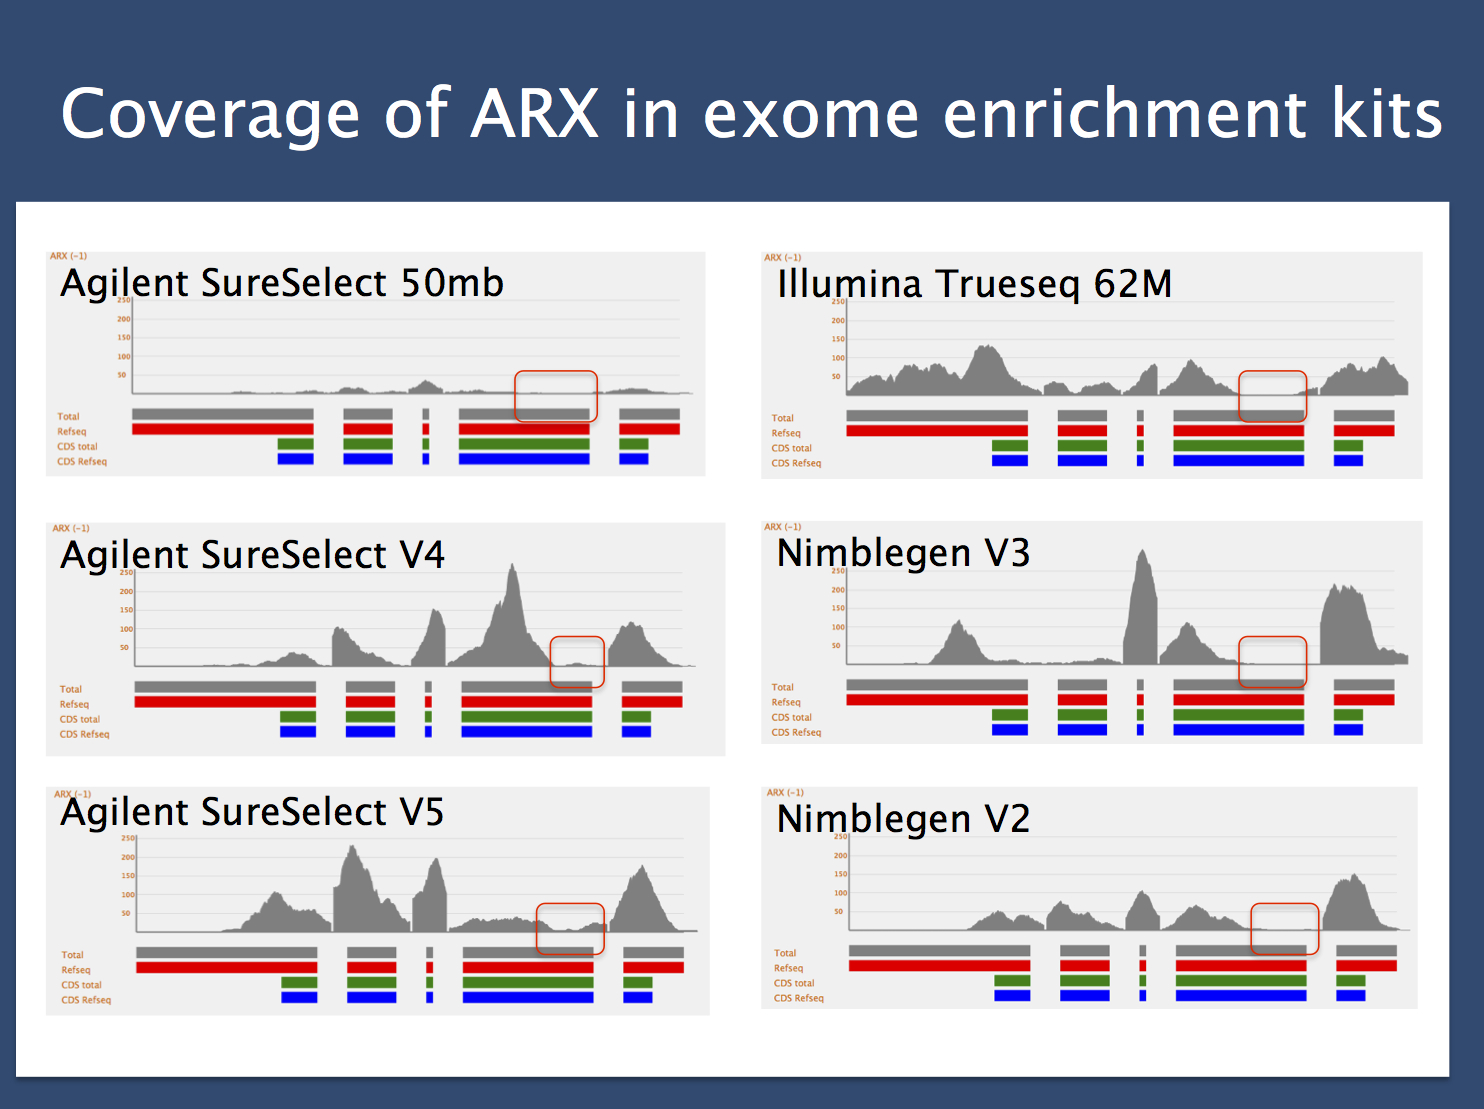
El diagnóstico de trastornos por mutaciones en ARX requiere una estrategia diagnóstica avanzada. Aunque el exoma secuenciado es una herramienta poderosa, su sensibilidad para detectar repeticiones polialanina o grandes delecciones es limitada. En este sentido, el artículo de EuroEPINOMICS destaca que el gen ARX es un ejemplo paradigmático de un gen que puede escapar a la secuenciación de exoma estándar debido a su estructura repetitiva y a la presencia de regiones con alta homología que dificultan la alineación precisa. Por ello, se recomienda complementar el exoma con técnicas como la PCR con amplificación de repeticiones, análisis de fragmentos de ADN (por ejemplo, con capillary electrophoresis), o incluso secuenciación de larga lectura (como PacBio o Oxford Nanopore) para detectar variaciones estructurales complejas.

